PANDAS é um acrônimo para pediátricos auto-imunes transtornos neuropsiquiátricos associados com um grupo de uma infecção estreptocócica beta-hemolítico e aplicado a um grupo de crianças com transtorno obsessivo-compulsivo (TOC) e / ou transtornos de tiques. A prevalência é desconhecida, mas a relação de menino para menina é 2,6:1. Os critérios atuais de diagnóstico para os pandas são: presença de TOC e / ou um tique, idade muito jovem no início (pré-púberes), súbita e dramática início dos sintomas, a associação entre as infecções estreptocócicas e episódicas reincidente-remitente exacerbações manifestando-se como sintomas neuropsiquiátricos ( hiperatividade motora ou movimentos adventícios incluindo movimentos coreiformes ou tiques). O aumento da gravidade dos sintomas geralmente persiste por pelo menos várias semanas, mas pode durar vários meses ou mais, seguido por uma melhora lenta e gradual.A principal característica distintiva de PANDAS é a associação temporal entre exacerbações dos sintomas neuropsiquiátricos e infecções estreptocócicas.Outras sintomas neuropsiquiátricos ocorrem com freqüência: labilidade emocional, ansiedade de separação, anorexia, impulsividade, distração e motor característico da hiperatividade de déficit de atenção e hiperatividade (TDAH).Comorbidades incluem depressão maior (36%), major distimia (6%) e transtorno de ansiedade de separação (20%). A etiologia é incerta. Uma teoria é que as infecções estreptocócicas desencadear uma resposta de anticorpos em algumas crianças que provoca alterações nos gânglios basais. Não há fatores genéticos específicos foram identificados. Diagnóstico de PANDAS é clínico. Estudos de neuroimagem podem revelar aumento dos volumes dos gânglios basais. Gestão inclui intervenções padrão para transtornos obsessivo-compulsivos e tiques: terapia cognitivo-comportamental, terapia de reversão no caso de transtornos de tiques e terapia farmacológica (drogas neuropsiquiátricas, antibióticos para evitar infecções e terapia com imunoglobulina intravenosa).
segunda-feira, 8 de outubro de 2012


quinta-feira, 4 de outubro de 2012
SÍNDROME DE WEST

A Síndrome de West é um tipo raro de epilepsia, chamada de "epilepsia mioclónica". As convulsões que a doença apresenta são chamadas de mioclonias e podem ser de flexão ou de extensão, e afetam geralmente crianças com menos de um ano de idade. São como se, de repente, a criança se assustasse e quisesse agarrar uma bola sobre o seu corpo.
Os espasmos são diferentes para cada criança. Podem ser tão leves no início que não são notados ou pode-se pensar que originam-se de cólicas. Cada espasmo começa repentinamente e dura menos de alguns segundos. Tipicamente, os braços se distendem e a cabeça pode pender para a frente e os olhos fixam-se em um ponto acima (Tic de SAALAM).
No início, a criança pode experimentar somente um ou dois espasmos por vez, mas, no decorrer de um período de dias ou semanas, estes evoluem para dúzias de espasmos que ocorrem em intervalos de poucos segundos. As convulsões são de difícil controle, e a criança pode chegar a ter mais de 100 convulsões por dia.
Cada espasmo é uma crise epiléptica (ataque epiléptico) composta de uma série de movimentos descontrolados, causados por um excesso de atividade elétrica no cérebro.
Estes ataques foram primeiramente descritos pelo Dr. West (1841) em relação ao seu próprio filho. A Síndrome de West é multifatorial e certos casos pode ter sucetibilidade poligênica ou pode ser completamente ambiental. Algumas crianças podem chorar e/ou gritar antes ou após as convulsões e mostram-se geralmente muito irritadas. O período mais crítico para as convulsões são a hora de dormir ou de acordar, onde a Síndrome apresenta toda a sua face mais cruel.
Um eletroencefalograma - EEG pode registrar esta atividade de forma segura e indolor. Um EEG em um bebê com espasmos infantis não apresentam os ritmos brandos e regulares que usualmente se apresenta nessa idade. Ao contrário, ocorrem súbitas eclosões de atividades elétricas, algumas de alto potencial e o registro do EEG aparenta estar caótico. Muitas dessas alterações elétricas tornam-se mais marcantes à medida em que a criança adormece. Este padrão é chamado de "Hypsarritmia" (hypsos=altura e rhytmos=ritmo). É um atraso psicomotor, que pode variar do leve ao severo, dependendo da evolução do caso.
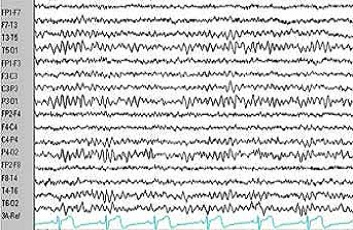 | 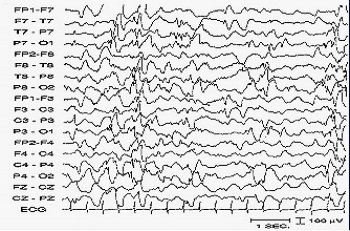 |
Informamos que, os espasmos infantis causados pela síndrome não possuem uma causa única. Eles surgem como resultado de muitas e diferentes condições. Algumas vezes ocorrem em bebês com desenvolvimento abaixo da média e em relação aos quais já se sabe que são possuidores de condições neurológicas que afetam o desenvolvimento do cérebro.
Tais condições podem ter seu início antes do nascimento, por volta do tempo que antecede o nascimento ou como resultado de doença nos primeiros meses de vida. Alguns poucos exemplos são:
Tais condições podem ter seu início antes do nascimento, por volta do tempo que antecede o nascimento ou como resultado de doença nos primeiros meses de vida. Alguns poucos exemplos são:
- Lisencefalia: Um padrão anormal de desenvolvimento do cérebro começando nos primeiros estágios da gestação.
- Encefalopatia neonatal: Quando os bebês mostram-se muito doentes imediatamente após o nascimento, como resultado de um insuficiente volume de sangue fornecido ao cérebro durante a gestação ou durante o nascimento.
- Meningite: Nas primeiras fases de vida.
Em outras crianças, nenhum problema neurológico será notado até que os espasmos infantis comecem a se manifestar. Testes diagnosticarão condições neurológicas em algumas destas crianças, entretanto, em outras nenhuma causa será detectada, mesmo após os mais variados testes e exames. Nas investigações a tomografia computadorizada - TCC tem detectado patologias em 75 a 90% dos casos de Síndrome de West, entretanto, a ressonância nuclear magnética - RNM tem se mostrado mais sensitiva que a tomografia computadorizada em detectar lesões em pacientes com crises parciais.
- SINTOMÁTICOS: são aqueles casos com causa bem definica (hipóxia neonatal, por exemplo).
- CRIPTOGÊNICOS: são aqueles com forte suspeitas de causa orgânica, identificados por anormalidades ao exame neurológico, sem êxito em se obter uma etiologia.
- IDIOPÁTICOS: são os casos em que não se define uma doença de base, estando o desenvolvimento psicomotor algumas vezes normal. Alguns autores consideram casos idiopáticos e criptogênicos como uma mesma categoria.
Por ocasião da definição do diagnóstico da SW e sua etiologia, esta pode ser classificada em três categorias:
As Epilepsias são distúrbios intermitentes das funções do cérebro, frequentemente associados a distúrbios da consciência. O termo é plural pois abrange um enorme grupo de transtornos neurológicos e psiquiátricos. O tipo mais conhecido é o chamado de "Grande Mal", caracterizado por episódios recorrentes de convulsões generalizadas, nas quais o corpo todo estremece numa série de curtos espasmos. Os chamados "ataques" epiléticos variam desde os espasmos, mioclonias, ausências, convulsões febris na infância até os acessos psicomotores em adultos. Atualmente se classificam as convulsões epiléticas em dois grandes grupos: Parciais e Generalizadas.
Sabemos também que, as epilepsias são mudanças bruscas e repentinas no funcionamento bio-elétrico do cérebro e normalmente comparadas a um "curto circuito" momentâneo que afetam as células nervosas (neurônios), fazendo parte de uma disfunção do Sistema Nervoso Central - SNC. Nos "ataques" ou crises epiléticas podem ocorrer perda de consciência momentânea, acompanhada de distúrbios, tais como: abalos musculares, movimentos bruscos, perda do equilíbrio corporal, alterações dos movimentos e das ações de uma pessoa. Posteriormente, há uma pausa, umrepouso devido a exaustão das células nervosas, seguindo um período de confusão mental e/ou sonolência.
AS EPILEPSIAS, ASSIM COMO AS SÍNDROMES RARAS NÃO SÃO CONTAGIOSAS.
Podem estar associadas a quadros de natureza genética, sendo que 70% dos casos são de causas desconhecidas (sem etiologias). Fatores que podem levar a um quadro epilético:
Sabemos também que, as epilepsias são mudanças bruscas e repentinas no funcionamento bio-elétrico do cérebro e normalmente comparadas a um "curto circuito" momentâneo que afetam as células nervosas (neurônios), fazendo parte de uma disfunção do Sistema Nervoso Central - SNC. Nos "ataques" ou crises epiléticas podem ocorrer perda de consciência momentânea, acompanhada de distúrbios, tais como: abalos musculares, movimentos bruscos, perda do equilíbrio corporal, alterações dos movimentos e das ações de uma pessoa. Posteriormente, há uma pausa, umrepouso devido a exaustão das células nervosas, seguindo um período de confusão mental e/ou sonolência.
Podem estar associadas a quadros de natureza genética, sendo que 70% dos casos são de causas desconhecidas (sem etiologias). Fatores que podem levar a um quadro epilético:
- Traumas na cabeça (acidentes automobilísticos, prática de esporte violento, etc.).
- Doenças neurológicas crônicas, meningites, encefalites virais ou AIDS.
- Lesões ocorridas no período gestacional, pré, peri ou mesmo pós-natal, que possam afetar o desenvolvimento do cérebro do feto durante a gravidez.
Em casos extremamente graves (quadros epiléticos parciais complexos) existe a possibilidade de uma intervenção neurocirúrgica. Por ser um tratamento invasivo é necessário uma rigorosa avaliação dos riscos e dos benefícios, pois nem todas as crianças estão aptas a uma cirurgia deste tipo.
Atualmente, existem experiências sobre a utilização de Marcapassos Cerebrais que ajudam na organização bio-elétrica do Sistema Nervoso Central - SNC.
Tratamento Clínico
Atualmente, existem experiências sobre a utilização de Marcapassos Cerebrais que ajudam na organização bio-elétrica do Sistema Nervoso Central - SNC.
Há uma grande melhora dos espasmos infantis com uso intensivo do ACTH (hormônio adrenocorticotrófico) em suas apresentações injetáveis como: ACTHAR (Corticotrophin) ou a sua forma de H.P.ACTHAR Gel (Repository Corticotrophin injection).
Dizemos que este tratamento pode ser heróico e interromper o quadro convulsivo, porém só deve ser utilizado sob rigoroso controle médico e monitoramento cardiopediatrico, já que os corticóides não agem apenas no SNC, mas todo o organismo da criança, inclusive em seu sistema imunológico. Segundo os alguns autores somente se utiliza esta medicação em casos de Síndrome de West considerados criptogênicos, e não em espasmos infantis resultantes de lesões cerebrais, por exemplo. Há casos em que a resposta terapêutica pode aparecer em até 48 ou 72 horas após aplicação de uma primeira dose do ACTH, podendo haver uma possibilidade de recidiva de crises nos casos considerados mais graves na dependência da precocidade do diagnóstico e da extensão e gravidade da lesão cerebral associada.
Outros anticonvulsivantes têm sido utilizados, isoladamente ou em combinação nos casos de espasmo infantis, como o Clonazepam, o Ácido Valpróico, o Fenobarbital e o Vigabatrin. Ver link Medicamentos deste site.
Vigabatrina
TERMINOLOGIA
ACTH - É a abreviatura de Hormônio Adrenocorticotrófico ou corticotrofina, que é um hormônio secretado pela Hipófise (glândula pituitária). O ACTH é o responsável pela estimulação da secreção da Cortisona e compostos relacionados pelas glândulas supra-renais. Na sua forma sintética (ou seja, produzida por laboratórios farmacêuticos), este hormônio é usado como medicação corticoesteróide para o tratamento da Síndrome de West e convulsões mioclónicas na infância. E é necessário que seja permanentemente monitorizado, durante o seu uso na forma injetável por especialistas (neuropediatras) devido a ocorrência de efeitos colaterais e indesejáveis, com o comprometimento de outros órgãos e sistemas além do Sistema Nervoso Central - SNC.
AFASIA – enfraquecimento ou perda quase total do poder de captação, manipulação e por vezes de expressão de palavras como símbolos de pensamentos, em virtude de lesões em alguns centros.
ANAMENESE - Histórico (entrevista) que vai desde os sintomas iniciais até o momento da observação clínica, realizado por um profissional com base nas lembranças do paciente e/ ou familiar.
ANÓXIA – ausência de oxigênio no ar, no sangue arterial ou nos tecidos.
APATIA – estado caracterizado por indiferença, ausência de sentimentos, falta de atividade e de interesse.
ASA – American Society for Autism (Associação Americana de Autismo).
ATROFIA – falta de desenvolvimento de um corpo, órgão, tecido ou membro.
AUDIOMETRIA – exame da audição realizado por meio de instrumentos.
AUTISMO – transtorno neuropsiquiátrico que afeta o indivíduo em três áreas: interação social, comunicação e imaginação.
AUTISMOS DE ALTO FUNCIONAMENTO – indivíduos com autismo com inteligência preservada ou pouco comprometida (QI igual ou superior a 70). Geralmente, são verbais.
BERA (Potenciais Evocados Auditivos do Tronco Cerebral) – estudo das ondas cerebrais obtidas em respostas a estímulos sonoros. Permite avaliar a integridade das vias auditivas em toda a sua extensão.
CID – Classificação Estatística Internacional de Doenças e Problemas Relacionados à Saúde.
CID-10 - Décima Revisão, corresponde a um esforço internacional para listagem dos agravos à saúde, relacionando seus respectivos códigos. A cada estado de saúde é atribuída uma categoria única à qual corresponde um código, que contém até 6 caracteres. Tais categorias podem incluir um conjunto de doenças semelhantes.
CID-(G40.4) - Síndrome de west e Lennox-Gastaut. Outras epilepsias e síndromes epilépticas generalizadas, Crises de Salaam, Encefalopatia mioclônica precoce sintomática, Epilepsia com: ausências mioclônicas, crises astato-mioclônicas e Espasmos infantis.
CONVULSÕES E EPILEPSIA - As convulsões são contrações súbitas e involuntárias de músculos voluntários do corpo, que ocorrem subitamente e têm aparência de perda de controle da postura física, estando associadas, nas paralisias cerebrais, aos quadros epiléticos.
COGNITIVO – Relativo ao processo mental de percepção, memória, juízo e/ ou raciocínio.
COGNITIVAS - Sinais e sintomas de disfunção cortical superior, causados por condições orgânicas. Estes incluem alterações comportamentais e deficiências das habilidades envolvidas na aquisição, processamento e utilização de conhecimento ou informação.
CONGÊNITO - Usado com doenças para indicar condições existentes no nascimento ou comumente antes do nascimento,que foi adquirido durante a vida fetal ou embrionária. Exclui anormalidades morfológicas e traumatismos do nascimento.
CINTILOGRAFIA - Exame usado para cintilografia de qualquer estrutura anatômica ou para diagnóstico de doenças. O termo “cintilografia” provém do equipamento que detecta o material radioativo, chamado de câmara de cintilação. O aparelho tem este nome porque emite uma pequena luminosidade (ou cintilação) ao detectar a radiação proveniente do paciente, e é esta cintilação que será convertida no sinal que irá formar a imagem.
COMPLICAÇÕES - Usado com doenças para indicar condições que coexistem ou sucedem uma outra, ou seja, doenças coexistentes, complicações ou seqüelas.
CONVULSÕES - Ataques que ocorrem durante um episódio febril. É uma condição comum que afeta 2-5 por cento das crianças entre os 3 meses e cinco anos de idade. Um padrão de herança autossômica dominante foi identificado em algumas famílias. A maioria dos ataques é do tipo febril simples (geralmente definido pelo início generalizado e por apresentar-se como ataque único com duração de menos de 30 minutos). Os ataques febris complexos são caracterizados pelo início focal, duração maior que 30 minutos, e/ou mais de um ataque em um período de 24 horas.
CORTEX CEREBRAL - É a camada mais externa do cérebro, que contém a chamada Substância Cinzenta, responsável pelas funções e atividades mais elevadas do Sistema Nervoso Central - SNC. É ligada às atividades cognitivas e psicológicas dos seres humanos, donde uma lesão difusa (como ocorre em alguns casos de Paralisias Cerebrais) levará a déficits destas atividades.
DEFICIÊNCIA MENTAL – funcionamento intelectual geral abaixo da média, que se origina durante o período de desenvolvimento e está associado a comprometimento do comportamento adaptativo.
DELFINOTERAPIA - O tratamento consiste na interação do ambiente (água morna, música suave), terapeutas e golfinhos. Os animais brincam e entram em contato com a criança, o cetáceo emite um som agudo que tem a propriedade de estimular o sistema nervoso central- SNC, possibilitando a melhora da plasticidade cerebral, favorecendo os sistemas psicomotor e a fala da criança. A delfinoterapia tem propiciado inúmeras melhoras no quadro clínico dos pacientes, entretanto, as lesões neurológicas não desaparecem.
DIETA CETOGÊNICA - É uma dieta programada e rigorosamente acompanhada por médicos que induz o organismo humano a produzir uma modificação química chamada de cetose. É utilizada em casos de epilepsia refratária a medicação anticonvulsivante. O tratamento tem como base uma dieta rica em gorduras, e muito pobre em carboidratos e proteínas o que induz a produção de corpos cetônicos. Este tratamento ainda carece de maiores pesquisas científicas.
ELETROENCEFALOGRAMA (EEG) – Registro dos potenciais elétricos cerebrais obtido pela aplicação de eletrodos sobre o couro cabeludo, ou colocados no cérebro do indivíduo, (sedado ou não) com o auxílio do aparelho eletroencefalógrafo.
ENCEFALITE - Inflamação do tecido encefálico produzida por uma infecção viral, bacteriana ou micótica (fungos).
ENCEFALOPATIA NEONATAL - Quando os bebês mostram-se muito doentes logo após o nascimento como resultado de um fornecimento de sangue para o cérebro muito baixo durante o período de gestação ou durante o nascimento.
ESPASMOS INFANTIS – Contração involuntária, não ritmada, de um ou vários músculos, podendo ocorrer isolada ou continuamente, sendo dolorosa ou não. Quando estas contrações são, persistentes e não podem ser interrompidas pela nossa vontade, teremos um quadro de espasticidade. Tipo de crise epiléptica que ocorre nas crianças, às vezes confundidos com dores abdominais, sustos, etc.
ETIOLOGIA – Ramo do conhecimento cujo objeto é a pesquisa e a determinação das causas e origens de um determinado fenômeno. Estudo da causa ou causas de uma determinada doença ou disfunção.
EPILEPSIA - Transtorno caracterizado por episódios recorrentes de disfunção cerebral paroxística, devido a súbita descarga neuronal excessiva e desordenada. A epilepsia é resultante de diversas perturbações neuronais que causam um "desligamento" momentâneo das sinapses e que dura geralmente de 2 a 5 minutos originando a convulsão.
EQUOTERAPIA - Equoterapia é um método terapêutico e educacional, que utiliza o cavalo numa abordagem multidisciplinar e que em 1997 foi reconhecida pelo Coselho Federal de Medicina como uma prática terapêutica que deve ser realizada por profissionais habilitados. É indicada, dentre outros, para os casos de paralisia cerebral e autismo.
ESPASMOS INFANTIS – Contração involuntária, não ritmada, de um ou vários músculos, podendo ocorrer isolada ou continuamente, sendo dolorosa ou não. Tipo de crise epiléptica que ocorre nas crianças, às vezes confundidos com dores abdominais, sustos, etc.
ESPASTICIDADE - Forma de hipertonia muscular associada com doença dos neurônios motores superiores. A resistência ao estiramento passivo de um músculo espástico resulta em resistência inicial mínima (um "intervalo livre") seguida de um aumento progressivo do tônus muscular. O tônus aumenta proporcionalmente à velocidade de estiramento. A espasticidade, normalmente é acompanhada de hiperreflexia e graus variados de debilidade muscular.
ETIOLOGIA – Ramo do conhecimento cujo objeto é a pesquisa e a determinação das causas e origens de um determinado fenômeno. Estudo da causa ou causas de uma determinada doença ou disfunção. Usado com doenças para agentes causais, incluindo microorganismos, fatores ambientais e sociais, hábitos pessoais como fatores contribuintes. Inclui patogênese.
FENILCETONÚRIA – Deficiência em absorver fenilalanina, pode provocar retardo mental.
HIDROCEFALIA – Aumento anormal do fluido cefalorraquidiano dentro da cavidade craniana, acompanhado de expansão dos ventrículos cerebrais, alargamento ósseo, sobretudo da testa, e atrofia encefálica, de que resultam deficiência mental e convulsões.
HIPERTONIA – Tensão excessiva (diz-se de músculos ou artérias). Aumento anormal no tônus da musculatura lisa ou esquelética - elasticidade; indicando um dano em nível cortical do SNC (Sistema Nervoso Central).
HIPERTONICIDADE - Alto tônus muscular, rigidez.
HIPOTONIA – Redução ou perda do tono muscular, que se manifesta por flacidez.
HIPÓXIA – Níveis de oxigênio diminuídos abaixo do normal nos gases inspirados, sangue arterial ou tecidos, o que pode levar à anóxia.
HIPSARRITIMIA – Um eletroencefalograma anormal e caracteristicamente caótico, comumente encontrado em pacientes com espasmos infantis.
LISENCEFALIA - Um padrão anormal de desenvolvimento do cérebro começando nos primeiros estágios de gestação.
LIQUOR - Fluído do cérebro chamado de líquido céfaloraquidiano (líquor) ou fluído cérebro-espinhal. O líquor é um líquido claro, com pequenas quantidades de proteína, potássio, glicose e cloreto de sódio, circula no cérebro e medula espinhal através de cavidades especiais que constituem o chamado sistema ventricular. Quando retirado serve para verificar alterações no líquido céfalo-raquidiano em estados doentios.
MACROCEFFALIA – Aumento anormal do perímetro craniano. Condição de quem tem o crânio muito desenvolvido; qualidade de macrocéfalo; megacefalia, megalocefalia.
MULTIDISCIPLINAR – Que contém, envolve, distribui-se por várias disciplinas e pesquisas. Termo usado para definir um grupo de profissionais que trabalham em conjunto.
METABOLISMO - Usado com órgãos, células e frações subcelulares, organismos e doenças para mudanças bioquímicas e metabolismo.
MICROCEFALIA - Redução anormal do perímetro craniano, quando a mesma tem o seu desenvolvimento prejudicado, ficando o cérebro (em seu interior) com seu volume e tamanho diminuídos. Esta situação pode ocorrer em diversas formas de deficiências, como as decorrentes de lesão cerebral, do tipo paralisias cerebrais - PC, associada a dificiência mental.
MIOCLONICA - Grupo clinicamente diverso de síndromes epilépticas caracterizadas tanto por ataques mioclônicos ou por mioclonia em associação com outros tipos de ataques. As síndromes epilépticas mioclônicas dividem-se em três subtipos, baseados na etiologia: familiar, criptogênica e sintomática.
NEUROPSICOMOTOR - Refere-se ao desenvolvimento do sistema nervoso, sob aspecto psicológico, desenvolvimento e coordenação motora.
NEUROTRANSMISSORES – São as moléculas secretadas pelas porções terminais de neurônios e responsável pela transmissão do impulso nervoso; mediador químico, neuromediador.
PARALISIA CEREBRAL (PC) – Condição caracterizada por pobre controle muscular, espasmos, paralisia e outras deficiências neurológicas resultantes de dano cerebral que ocorrem durante a gravidez, durante e após o nascimento ou após os cinco anos de idade. Não é uma doença e também não é progressiva.
POLIGÊNICA - Resultado fenotípico (características físicas ou pré-disposição a doenças) determinado por mais de um gene. Poligênico se refere aos determinados por muitos genes, enquanto oligogênico se refere aos determinados por poucos genes.
PATOGÊNESE – Mecanismo ou processo pelo qual ocorre uma alteração, de acordo com determinada etiologia.
PATOLOGIA – A ciência e a especialidade médica que estuda as doenças e as alterações que estas provocam no organismo. Qualquer desvio anatômico e/ ou fisiológico, em relação à normalidade, que constitua uma doença ou caracterize determinada doença.
RESSONÂNCIA NUCLEAR MAGNÉTICA (RNM) – Modalidade de diagnóstico por imagem em que se usa a tecnologia de ressonância magnética nuclear, na qual o corpo do paciente é colocado em um campo magnético e seus núcleos atômicos são excitados por impulsos de radiofreqüência. Os sinais resultantes que variam de intensidade são processados através de um computador para produzir imagens muito detalhadas do cérebro.
RETARDO OU DEFICIÊNCIA MENTAL – Funcionamento intelectual geral abaixo da média, que se origina durante o período de desenvolvimento e está associado a comprometimento do comportamento adaptativo.
RETARDO PISICOMOTOR – Lentificação generalizada visível dos movimentos e da fala.
SERETONINA – substância (C10H12N2O) encontrada nos tecidos e fluidos dos vertebrados e invertebrados, com propriedades similares às que possuem as drogas alucinógenas; hidroxitriptamina. Atua como neurotransmissor e hormônio.
SÍNDROME – Conjunto de sinais e sintomas com base em sua freqüente co-ocorrência, que pode sugerir uma patogênese básica, curso, padrão familial ou tratamento comuns. Antigamente, recebia o nome do cientista que a descreveu. Conjunto de alterações congênitas que se repetem em um padrão constante e compartilham uma etiologia específica.
SÍNDROME DE WEST – Encefalopatia na lactância que se caracteriza por espasmos, interrupção do desenvolvimento psicomotor e hipsarritmia.
SINAPSES - Junções especializadas na qual um neurônio se comunica com uma célula alvo. Nas sinapses clássicas, o terminal pré-sináptico de um neurônio libera um transmissor químico, armazenado em vesículas sinápticas, que se difunde por uma estreita fenda sináptica e ativa receptores localizados na membrana pós-sinápticas da célula alvo. O alvo pode ser um dendrito, um corpo celular, os axônios de um outro neurônio ou ainda uma região especializada de um músculo ou de uma célula secretória. Os neurônios também podem se comunicar através de conecções elétricas diretas que algumas vezes são denominadas sinapses elétricas.
SNC – Sistema Nervoso Central.
TÔNUS - É um estado natural de tensão dos músculos do corpo. Mantêm-se através de uma reflexa que conserva os músculos levemente tensos.
TOMOGRAFIA – Qualquer exame radiológico que permita visualizar as estruturas anatômicas na forma de cortes. Em sentido restrito, que utiliza raios X e filmes radiográficos. Em sentido amplo, inclui a tomografia por emissão de pósitrons, a tomodensitometria, a tomocintigrafia e a ecotomografia.
TOMOGRAFIA COMPUTADORIZADA CRANIANA (TCC) – Exame que consiste em uma análise computadorizada do conteúdo craniano a partir de uma série de radiografias tomográficas em camadas sucessivas que produzem uma imagem tridimensional. Utiliza as propriedades dos raios-X.
TOMOGRAFIA POR EMISSÃO DE PÓSITRONS (PET) – Exame funcional do sistema nervoso que permite avaliar as regiões com maior atividade metabólica.
Tomografia POR EMISSÃO DE RAIOS GAMA (SPECT) – Exame funcional do sistema nervoso que revela as áreas de acordo com a sua atividade metabólica.
ULTRA-SONOGRAFIA - Usado com órgãos e regiões para imagem por ultrasom e com doenças para diagnóstico por ultrasom. Não inclui terapia por ultrasom.
SITES SOBRE A SÍNDROME DE WEST

mobilio@westmariana.com
(21) 2627-8501 Residencial.
(35) 3331-5346 SLÇ-MG.
(21) 8508-8261 Celular.

Dizemos que este tratamento pode ser heróico e interromper o quadro convulsivo, porém só deve ser utilizado sob rigoroso controle médico e monitoramento cardiopediatrico, já que os corticóides não agem apenas no SNC, mas todo o organismo da criança, inclusive em seu sistema imunológico. Segundo os alguns autores somente se utiliza esta medicação em casos de Síndrome de West considerados criptogênicos, e não em espasmos infantis resultantes de lesões cerebrais, por exemplo. Há casos em que a resposta terapêutica pode aparecer em até 48 ou 72 horas após aplicação de uma primeira dose do ACTH, podendo haver uma possibilidade de recidiva de crises nos casos considerados mais graves na dependência da precocidade do diagnóstico e da extensão e gravidade da lesão cerebral associada.
Outros anticonvulsivantes têm sido utilizados, isoladamente ou em combinação nos casos de espasmo infantis, como o Clonazepam, o Ácido Valpróico, o Fenobarbital e o Vigabatrin. Ver link Medicamentos deste site.
A Vigabatrina é muito eficaz em pacientes com Síndrome de West secundária à esclerose tuberosa, possibilitando controle de 95% das crises em 4-7 dias. É a droga de escolha nesta situação clínica. Possui a maioria dos efeitos colaterais transitórios e bem tolerados, excetuando-se o risco irreversível de perda do campo-visual em até 40% a 50% dos casos. Para maior segurança, sugere-se a utilização em doses baixas, e por período inferior a 2 a 3 meses. O topiramato, na dose de 2 a 24 mg/kg/dia, resulta em até 75% de redução das crises, e parece ser um fármaco promissor no tratamento desta entidade clínica. A zonisamida, um novo fármaco antiepiléptico, tem sido utilizada, principalmente no Japão, para tratamento da síndrome de West na dosagem de 4 a 8 mg/kg/dia, com bom controle das crises em 20% a 38% dos casos. Pode ser utilizada em monoterapia ou como droga de adição, sendo indicada especialmente nos casos criptogênicos e de início recente. Ver link Medicamentos deste site.
vide bula: Para informações ao paciente, indicações, contra-indicações e precauções. Sempre com o conhecimento do seu médico.
Vitamina B6
vide bula: Para informações ao paciente, indicações, contra-indicações e precauções. Sempre com o conhecimento do seu médico.
A vitamina B6, em altas doses também é proposta como monoterapia inicial para síndrome de West. O fosfato de piridoxinapode ser utilizado na dose de 30 a 400 mg/dia, e ohidrocloreto de piridoxina, na dose de 200 a 400 mg/dia, com controle de crises em 10% a 30% dos casos. Sintomas gastrointestinais reversíveis com a suspensão da medicação ocorrem em 40% a 70% dos casos. O hormônio liberador de tireotrofina (TRH) apresenta ação antiepilética baseada no mecanismo do ácido kinurênico, que exerce ação antagonista aos receptores N-methyl-D-aspartato, e tem sido utilizado no Japão em casos de Síndrome de West. Mais recentemente, em casos selecionados, vem sendo proposto modalidades de tratamento cirúrgico para Síndrome de West. Este tratamento é indicado em casos específicos, onde existem lesões corticais focais identificadas previamente pela ressonância nuclear magnética, confirmadas pelo tomografia computadorizada com emissão de pósitrons (PET), e sendo necessária a presença de lateralização concordante pelo vídeo-EEG.Ver link Medicamentos deste site.
vide bula: Para informações ao paciente, indicações, contra-indicações e precauções. Sempre com o conhecimento do seu médico.
Tratamento Fisioterápico
vide bula: Para informações ao paciente, indicações, contra-indicações e precauções. Sempre com o conhecimento do seu médico.
Em todo paciente com Síndrome de West precisa-se trabalhar primeiramente extensão de cabeça e de tronco, para que depois, então a criança seja estimulada a começar a rolar, arrastar, engatinhar, sentar. Não podemos querer que ela engatinhe, sem que ela consiga fazer extensão cervical. O tratamento deve ser feito seguindo as etapas de evolução, de maturação da criança.
Os exercícios fisioterápicos devem obedecer as escalas de maturação. Tendo isso em mente, o fisioterapeuta pode inovar e criar novas maneiras de serem realizados de duas formas:
Utilizando a bola coloca-se a criança em DV apoiado com cotovelo em cima da bola, e chama-se a atenção da mesma com um objeto a sua frente.
Deitado no chão, também com um brinquedo à frente.
É importante saber que o tratamento da síndrome de west é igual ao tratamento proposto a criança portadora de paralisia cerebral.
O tratamento fisioterapêutico tem como objetivo principal tratar as seqüelas ou tentar diminuí-las o máximo possível. Como as complicações respiratórias existentes, deve-se fazer fisioterapia respiratória.
Outro objetivo é tentar-se evitar as deformidades que surgem ou amenizá-las, fazendo-se mobilização passiva e alongamentos. Devido a hipotonia é preciso que se fortaleça os músculos responsáveis pela respiração.
Hidroterapia
Durante a terapia em piscina, o calor da água ajuda a aliviar a espasticidade, mesmo que o alívio seja temporário. Entretanto, a medida que a espasticidade diminui, movimentos passivos podem ser administrados em maior amplitude com menor desconforto para o paciente. Deste modo a amplitude articular pode ser mantida.
Os movimentos passivos devem ser efetuados lentamente e ritmicamente , começando com o tronco e articulações proximais, gradualmente incluindo as articulações distais. Os movimentos devem a princípio ser de natureza oscilatória e a seguir de natureza rotatória. O tronco e os membros devem ser movidos em padrões de movimento com inibição reflexa. O paciente deve respirar profundamente e calmamente, e o momento do estendimento máximo deve coincidir com a expiração. A principal dificuldade em obter uma fixação estável para ambos os pacientes e o terapeuta. Em alguns casos pode ser necessário um segundo fisioterapeuta para ajudar.

TRATAMENTO COM A ADRENOCORTICOTROFINA - SYNACTHEN ou SYNACTHEN Retard (ampoules) - ACTH
Existe uma grande melhora com o uso intensivo do ACTH (hormônio adrenocorticotrófico) no modo injetável como ACTHAR (Corticrotrophin) - de difícil obtenção no Brasil e na América Latina. Esse pode ser um bom tratamento se levado com firmeza a rigorosidade do controle médico com monitoramento cardiopediátrico de rigorosa eficiência, pois sabemos que os corticóides agem, não somente no Sistema Nervoso Central, mas também em todo o organismo e principalmente no sistema imunológico da criança.
É Importante salientar que esta medicação é somente administrada em casos de Síndrome de West considerados CRIPTOGENÉTICOS (etiologias que não são diagnosticadas ou facilmente reconhecidas)e não em casos de espasmos infantis originados de lesões cerebrais.
“O ACTH na Europa tem o nome de SYNACTHEN ou SYNACTHEN Retard (ampoules), sendo fabricado na FRANÇA. E como advertência e experiência pessoal para os pais informamos que esta medicação deve ser mantida em geladeira, e geralmente causa um acréscimo de pressão intracraniana, com um possível aumento de dor de cabeça, e irritabilidade da criança.
Os espasmos infantis são geralmente resistentes às drogas antiepilépticas, mas há relatos de controle em casos criptogênicos quando o tratamento tem início precoce (antes de 4 semanas do início dos espasmos), e é feito com adrenocorticotrofina (ACTH). Nos casos sintomáticos (revela a natureza de uma moléstia), ou nos que não responderam ao uso do ACTH, o tratamento instituído é o mesmo utilizado para as demais formas de epilepsias graves.
O valproato é uma opção de tratamento. Os benzodiazepínicos também podem ter ação eficaz nas epilepsias graves. O nitrazepam é o mais indicado na Síndrome de West, podendo-se utilizar também o clonazepam. O clobazam é usado geralmente como coadjuvante na terapêutica medicamentosa. Efeitos colaterais são freqüetemente registrados com o uso debenzodiazepínicos, incluindo-se sonolência e ataxia. Porém, o efeito mais limitante é a hipersecreção brônquica, ocasionando infecções pulmonares de repetição.
O tratamento da Síndrome de West é classicamente realizado com ACTH ou prednisona. Novas drogas antiepilépticas, tais como vigabatrina, topiramato, e zonisamida também têm sido relatadas como eficazes no controle das crises. Terapêuticas altemativas, como vitamina B6 em altas doses e tirotrofina (TRH), também parecem ser efetivas em alguns casos. O tratamento cirúrgico é reservado para casos selecionados.
A literatura demonstra a existência de diferenças mercantes em muito dos aspectos do tratamento da Síndrome de West. A prinicipal delas é o uso de ACTH, natural ou sintético, em alta ou baixa dosagem, versus prednisona. Nos Estados Unidos, onde a preferência é o ACTH natural, estudos relatam controle de crises em 85% a 90% dos pacientes. Os cuidados recomendados incluem monitorização da pressão arterial duas vezes na semana, coleta de glicosúria em todas as amostras laboratoriais, coleta de eletrólitos e glicemia no início e no final do tratamento. No Japão, utiliza-se o ACTH sintético em baixa dosagem. Os resultados evidenciam até 76% de remissão das crises .
Existem estudos que comparam a utilização de ACTH com a utilização de prednisona (2mg/kg/dia). Baram et al. demonstraram a superioridade do uso de ACTH em relação à prednisona, obtendo melhora clínica e eletroencefalográfica com duas semanas de tratamento comparativo. Hrachovy et al., em contrapartida, demonstraram similaridade no controle clínico e eletroencefalográfico da síndrome de West em estudo que comparou a utilização de ACTH e prednisona (2mg/kg/dia).
CORTISOL ESTIMULADO POR ACTH
Os exercícios fisioterápicos devem obedecer as escalas de maturação. Tendo isso em mente, o fisioterapeuta pode inovar e criar novas maneiras de serem realizados de duas formas:
Utilizando a bola coloca-se a criança em DV apoiado com cotovelo em cima da bola, e chama-se a atenção da mesma com um objeto a sua frente.
Deitado no chão, também com um brinquedo à frente.
É importante saber que o tratamento da síndrome de west é igual ao tratamento proposto a criança portadora de paralisia cerebral.
O tratamento fisioterapêutico tem como objetivo principal tratar as seqüelas ou tentar diminuí-las o máximo possível. Como as complicações respiratórias existentes, deve-se fazer fisioterapia respiratória.
Outro objetivo é tentar-se evitar as deformidades que surgem ou amenizá-las, fazendo-se mobilização passiva e alongamentos. Devido a hipotonia é preciso que se fortaleça os músculos responsáveis pela respiração.
Durante a terapia em piscina, o calor da água ajuda a aliviar a espasticidade, mesmo que o alívio seja temporário. Entretanto, a medida que a espasticidade diminui, movimentos passivos podem ser administrados em maior amplitude com menor desconforto para o paciente. Deste modo a amplitude articular pode ser mantida.
Os movimentos passivos devem ser efetuados lentamente e ritmicamente , começando com o tronco e articulações proximais, gradualmente incluindo as articulações distais. Os movimentos devem a princípio ser de natureza oscilatória e a seguir de natureza rotatória. O tronco e os membros devem ser movidos em padrões de movimento com inibição reflexa. O paciente deve respirar profundamente e calmamente, e o momento do estendimento máximo deve coincidir com a expiração. A principal dificuldade em obter uma fixação estável para ambos os pacientes e o terapeuta. Em alguns casos pode ser necessário um segundo fisioterapeuta para ajudar.
Existe uma grande melhora com o uso intensivo do ACTH (hormônio adrenocorticotrófico) no modo injetável como ACTHAR (Corticrotrophin) - de difícil obtenção no Brasil e na América Latina. Esse pode ser um bom tratamento se levado com firmeza a rigorosidade do controle médico com monitoramento cardiopediátrico de rigorosa eficiência, pois sabemos que os corticóides agem, não somente no Sistema Nervoso Central, mas também em todo o organismo e principalmente no sistema imunológico da criança.
É Importante salientar que esta medicação é somente administrada em casos de Síndrome de West considerados CRIPTOGENÉTICOS (etiologias que não são diagnosticadas ou facilmente reconhecidas)e não em casos de espasmos infantis originados de lesões cerebrais.
“O ACTH na Europa tem o nome de SYNACTHEN ou SYNACTHEN Retard (ampoules), sendo fabricado na FRANÇA. E como advertência e experiência pessoal para os pais informamos que esta medicação deve ser mantida em geladeira, e geralmente causa um acréscimo de pressão intracraniana, com um possível aumento de dor de cabeça, e irritabilidade da criança.
Os espasmos infantis são geralmente resistentes às drogas antiepilépticas, mas há relatos de controle em casos criptogênicos quando o tratamento tem início precoce (antes de 4 semanas do início dos espasmos), e é feito com adrenocorticotrofina (ACTH). Nos casos sintomáticos (revela a natureza de uma moléstia), ou nos que não responderam ao uso do ACTH, o tratamento instituído é o mesmo utilizado para as demais formas de epilepsias graves.
O valproato é uma opção de tratamento. Os benzodiazepínicos também podem ter ação eficaz nas epilepsias graves. O nitrazepam é o mais indicado na Síndrome de West, podendo-se utilizar também o clonazepam. O clobazam é usado geralmente como coadjuvante na terapêutica medicamentosa. Efeitos colaterais são freqüetemente registrados com o uso debenzodiazepínicos, incluindo-se sonolência e ataxia. Porém, o efeito mais limitante é a hipersecreção brônquica, ocasionando infecções pulmonares de repetição.
O tratamento da Síndrome de West é classicamente realizado com ACTH ou prednisona. Novas drogas antiepilépticas, tais como vigabatrina, topiramato, e zonisamida também têm sido relatadas como eficazes no controle das crises. Terapêuticas altemativas, como vitamina B6 em altas doses e tirotrofina (TRH), também parecem ser efetivas em alguns casos. O tratamento cirúrgico é reservado para casos selecionados.
A literatura demonstra a existência de diferenças mercantes em muito dos aspectos do tratamento da Síndrome de West. A prinicipal delas é o uso de ACTH, natural ou sintético, em alta ou baixa dosagem, versus prednisona. Nos Estados Unidos, onde a preferência é o ACTH natural, estudos relatam controle de crises em 85% a 90% dos pacientes. Os cuidados recomendados incluem monitorização da pressão arterial duas vezes na semana, coleta de glicosúria em todas as amostras laboratoriais, coleta de eletrólitos e glicemia no início e no final do tratamento. No Japão, utiliza-se o ACTH sintético em baixa dosagem. Os resultados evidenciam até 76% de remissão das crises .
Existem estudos que comparam a utilização de ACTH com a utilização de prednisona (2mg/kg/dia). Baram et al. demonstraram a superioridade do uso de ACTH em relação à prednisona, obtendo melhora clínica e eletroencefalográfica com duas semanas de tratamento comparativo. Hrachovy et al., em contrapartida, demonstraram similaridade no controle clínico e eletroencefalográfico da síndrome de West em estudo que comparou a utilização de ACTH e prednisona (2mg/kg/dia).
Estímulo de ACTH para cortisol. Teste de liberação de cortisol após estímulo com ACTH. Estímulo de ACTH para 17 OHP e/ou 11 desoxicortisol. Teste imediato (rápido) do Synacthene®. Prova de Thorn = prova obsoleta de função adrenocortical que consistia de contagem de linfócitos e eosinófilos circulantes e dosagem de ácido úrico, antes e 4 horas depois de injeção de ACTH. 17 OHP ESTIMULADO POR ACTH - CBHPM 4.07.12.19-2 AMB 28.05.014-2.
ATENÇÃO: este teste só pode ser executado após importação da tetracosactida hexacetato (corticotrofina sintética correspondente aos 24 primeiros aminoácidos do ACTH), Cortrosyn®*, Synacthene? ou Synacthen? da Novartis Pharma SAS, pois o produto não existe mais no mercado brasileiro. Combinar os detalhes com o Laboratório. Armazenamento: Congelar a -20ºC. Não estocar em freezer tipo frost-free.
ATENÇÃO: este teste só pode ser executado após importação da tetracosactida hexacetato (corticotrofina sintética correspondente aos 24 primeiros aminoácidos do ACTH), Cortrosyn®*, Synacthene? ou Synacthen? da Novartis Pharma SAS, pois o produto não existe mais no mercado brasileiro. Combinar os detalhes com o Laboratório. Armazenamento: Congelar a -20ºC. Não estocar em freezer tipo frost-free.
 Síndrome de West - Drª Lúcia Fontenelle. |
TERMINOLOGIAACTH - É a abreviatura de Hormônio Adrenocorticotrófico ou corticotrofina, que é um hormônio secretado pela Hipófise (glândula pituitária). O ACTH é o responsável pela estimulação da secreção da Cortisona e compostos relacionados pelas glândulas supra-renais. Na sua forma sintética (ou seja, produzida por laboratórios farmacêuticos), este hormônio é usado como medicação corticoesteróide para o tratamento da Síndrome de West e convulsões mioclónicas na infância. E é necessário que seja permanentemente monitorizado, durante o seu uso na forma injetável por especialistas (neuropediatras) devido a ocorrência de efeitos colaterais e indesejáveis, com o comprometimento de outros órgãos e sistemas além do Sistema Nervoso Central - SNC.
AFASIA – enfraquecimento ou perda quase total do poder de captação, manipulação e por vezes de expressão de palavras como símbolos de pensamentos, em virtude de lesões em alguns centros.
ANAMENESE - Histórico (entrevista) que vai desde os sintomas iniciais até o momento da observação clínica, realizado por um profissional com base nas lembranças do paciente e/ ou familiar.
ANÓXIA – ausência de oxigênio no ar, no sangue arterial ou nos tecidos.
APATIA – estado caracterizado por indiferença, ausência de sentimentos, falta de atividade e de interesse.
ASA – American Society for Autism (Associação Americana de Autismo).
ATROFIA – falta de desenvolvimento de um corpo, órgão, tecido ou membro.
AUDIOMETRIA – exame da audição realizado por meio de instrumentos.
AUTISMO – transtorno neuropsiquiátrico que afeta o indivíduo em três áreas: interação social, comunicação e imaginação.
AUTISMOS DE ALTO FUNCIONAMENTO – indivíduos com autismo com inteligência preservada ou pouco comprometida (QI igual ou superior a 70). Geralmente, são verbais.
BERA (Potenciais Evocados Auditivos do Tronco Cerebral) – estudo das ondas cerebrais obtidas em respostas a estímulos sonoros. Permite avaliar a integridade das vias auditivas em toda a sua extensão.
CID – Classificação Estatística Internacional de Doenças e Problemas Relacionados à Saúde.
CID-10 - Décima Revisão, corresponde a um esforço internacional para listagem dos agravos à saúde, relacionando seus respectivos códigos. A cada estado de saúde é atribuída uma categoria única à qual corresponde um código, que contém até 6 caracteres. Tais categorias podem incluir um conjunto de doenças semelhantes.
CID-(G40.4) - Síndrome de west e Lennox-Gastaut. Outras epilepsias e síndromes epilépticas generalizadas, Crises de Salaam, Encefalopatia mioclônica precoce sintomática, Epilepsia com: ausências mioclônicas, crises astato-mioclônicas e Espasmos infantis.
CONVULSÕES E EPILEPSIA - As convulsões são contrações súbitas e involuntárias de músculos voluntários do corpo, que ocorrem subitamente e têm aparência de perda de controle da postura física, estando associadas, nas paralisias cerebrais, aos quadros epiléticos.
COGNITIVO – Relativo ao processo mental de percepção, memória, juízo e/ ou raciocínio.
COGNITIVAS - Sinais e sintomas de disfunção cortical superior, causados por condições orgânicas. Estes incluem alterações comportamentais e deficiências das habilidades envolvidas na aquisição, processamento e utilização de conhecimento ou informação.
CONGÊNITO - Usado com doenças para indicar condições existentes no nascimento ou comumente antes do nascimento,que foi adquirido durante a vida fetal ou embrionária. Exclui anormalidades morfológicas e traumatismos do nascimento.
CINTILOGRAFIA - Exame usado para cintilografia de qualquer estrutura anatômica ou para diagnóstico de doenças. O termo “cintilografia” provém do equipamento que detecta o material radioativo, chamado de câmara de cintilação. O aparelho tem este nome porque emite uma pequena luminosidade (ou cintilação) ao detectar a radiação proveniente do paciente, e é esta cintilação que será convertida no sinal que irá formar a imagem.
COMPLICAÇÕES - Usado com doenças para indicar condições que coexistem ou sucedem uma outra, ou seja, doenças coexistentes, complicações ou seqüelas.
CONVULSÕES - Ataques que ocorrem durante um episódio febril. É uma condição comum que afeta 2-5 por cento das crianças entre os 3 meses e cinco anos de idade. Um padrão de herança autossômica dominante foi identificado em algumas famílias. A maioria dos ataques é do tipo febril simples (geralmente definido pelo início generalizado e por apresentar-se como ataque único com duração de menos de 30 minutos). Os ataques febris complexos são caracterizados pelo início focal, duração maior que 30 minutos, e/ou mais de um ataque em um período de 24 horas.
CORTEX CEREBRAL - É a camada mais externa do cérebro, que contém a chamada Substância Cinzenta, responsável pelas funções e atividades mais elevadas do Sistema Nervoso Central - SNC. É ligada às atividades cognitivas e psicológicas dos seres humanos, donde uma lesão difusa (como ocorre em alguns casos de Paralisias Cerebrais) levará a déficits destas atividades.
DEFICIÊNCIA MENTAL – funcionamento intelectual geral abaixo da média, que se origina durante o período de desenvolvimento e está associado a comprometimento do comportamento adaptativo.
DELFINOTERAPIA - O tratamento consiste na interação do ambiente (água morna, música suave), terapeutas e golfinhos. Os animais brincam e entram em contato com a criança, o cetáceo emite um som agudo que tem a propriedade de estimular o sistema nervoso central- SNC, possibilitando a melhora da plasticidade cerebral, favorecendo os sistemas psicomotor e a fala da criança. A delfinoterapia tem propiciado inúmeras melhoras no quadro clínico dos pacientes, entretanto, as lesões neurológicas não desaparecem.
DIETA CETOGÊNICA - É uma dieta programada e rigorosamente acompanhada por médicos que induz o organismo humano a produzir uma modificação química chamada de cetose. É utilizada em casos de epilepsia refratária a medicação anticonvulsivante. O tratamento tem como base uma dieta rica em gorduras, e muito pobre em carboidratos e proteínas o que induz a produção de corpos cetônicos. Este tratamento ainda carece de maiores pesquisas científicas.
ELETROENCEFALOGRAMA (EEG) – Registro dos potenciais elétricos cerebrais obtido pela aplicação de eletrodos sobre o couro cabeludo, ou colocados no cérebro do indivíduo, (sedado ou não) com o auxílio do aparelho eletroencefalógrafo.
ENCEFALITE - Inflamação do tecido encefálico produzida por uma infecção viral, bacteriana ou micótica (fungos).
ENCEFALOPATIA NEONATAL - Quando os bebês mostram-se muito doentes logo após o nascimento como resultado de um fornecimento de sangue para o cérebro muito baixo durante o período de gestação ou durante o nascimento.
ESPASMOS INFANTIS – Contração involuntária, não ritmada, de um ou vários músculos, podendo ocorrer isolada ou continuamente, sendo dolorosa ou não. Quando estas contrações são, persistentes e não podem ser interrompidas pela nossa vontade, teremos um quadro de espasticidade. Tipo de crise epiléptica que ocorre nas crianças, às vezes confundidos com dores abdominais, sustos, etc.
ETIOLOGIA – Ramo do conhecimento cujo objeto é a pesquisa e a determinação das causas e origens de um determinado fenômeno. Estudo da causa ou causas de uma determinada doença ou disfunção.
EPILEPSIA - Transtorno caracterizado por episódios recorrentes de disfunção cerebral paroxística, devido a súbita descarga neuronal excessiva e desordenada. A epilepsia é resultante de diversas perturbações neuronais que causam um "desligamento" momentâneo das sinapses e que dura geralmente de 2 a 5 minutos originando a convulsão.
EQUOTERAPIA - Equoterapia é um método terapêutico e educacional, que utiliza o cavalo numa abordagem multidisciplinar e que em 1997 foi reconhecida pelo Coselho Federal de Medicina como uma prática terapêutica que deve ser realizada por profissionais habilitados. É indicada, dentre outros, para os casos de paralisia cerebral e autismo.
ESPASMOS INFANTIS – Contração involuntária, não ritmada, de um ou vários músculos, podendo ocorrer isolada ou continuamente, sendo dolorosa ou não. Tipo de crise epiléptica que ocorre nas crianças, às vezes confundidos com dores abdominais, sustos, etc.
ESPASTICIDADE - Forma de hipertonia muscular associada com doença dos neurônios motores superiores. A resistência ao estiramento passivo de um músculo espástico resulta em resistência inicial mínima (um "intervalo livre") seguida de um aumento progressivo do tônus muscular. O tônus aumenta proporcionalmente à velocidade de estiramento. A espasticidade, normalmente é acompanhada de hiperreflexia e graus variados de debilidade muscular.
ETIOLOGIA – Ramo do conhecimento cujo objeto é a pesquisa e a determinação das causas e origens de um determinado fenômeno. Estudo da causa ou causas de uma determinada doença ou disfunção. Usado com doenças para agentes causais, incluindo microorganismos, fatores ambientais e sociais, hábitos pessoais como fatores contribuintes. Inclui patogênese.
FENILCETONÚRIA – Deficiência em absorver fenilalanina, pode provocar retardo mental.
HIDROCEFALIA – Aumento anormal do fluido cefalorraquidiano dentro da cavidade craniana, acompanhado de expansão dos ventrículos cerebrais, alargamento ósseo, sobretudo da testa, e atrofia encefálica, de que resultam deficiência mental e convulsões.
HIPERTONIA – Tensão excessiva (diz-se de músculos ou artérias). Aumento anormal no tônus da musculatura lisa ou esquelética - elasticidade; indicando um dano em nível cortical do SNC (Sistema Nervoso Central).
HIPERTONICIDADE - Alto tônus muscular, rigidez.
HIPOTONIA – Redução ou perda do tono muscular, que se manifesta por flacidez.
HIPÓXIA – Níveis de oxigênio diminuídos abaixo do normal nos gases inspirados, sangue arterial ou tecidos, o que pode levar à anóxia.
HIPSARRITIMIA – Um eletroencefalograma anormal e caracteristicamente caótico, comumente encontrado em pacientes com espasmos infantis.
LISENCEFALIA - Um padrão anormal de desenvolvimento do cérebro começando nos primeiros estágios de gestação.
LIQUOR - Fluído do cérebro chamado de líquido céfaloraquidiano (líquor) ou fluído cérebro-espinhal. O líquor é um líquido claro, com pequenas quantidades de proteína, potássio, glicose e cloreto de sódio, circula no cérebro e medula espinhal através de cavidades especiais que constituem o chamado sistema ventricular. Quando retirado serve para verificar alterações no líquido céfalo-raquidiano em estados doentios.
MACROCEFFALIA – Aumento anormal do perímetro craniano. Condição de quem tem o crânio muito desenvolvido; qualidade de macrocéfalo; megacefalia, megalocefalia.
MULTIDISCIPLINAR – Que contém, envolve, distribui-se por várias disciplinas e pesquisas. Termo usado para definir um grupo de profissionais que trabalham em conjunto.
METABOLISMO - Usado com órgãos, células e frações subcelulares, organismos e doenças para mudanças bioquímicas e metabolismo.
MICROCEFALIA - Redução anormal do perímetro craniano, quando a mesma tem o seu desenvolvimento prejudicado, ficando o cérebro (em seu interior) com seu volume e tamanho diminuídos. Esta situação pode ocorrer em diversas formas de deficiências, como as decorrentes de lesão cerebral, do tipo paralisias cerebrais - PC, associada a dificiência mental.
MIOCLONICA - Grupo clinicamente diverso de síndromes epilépticas caracterizadas tanto por ataques mioclônicos ou por mioclonia em associação com outros tipos de ataques. As síndromes epilépticas mioclônicas dividem-se em três subtipos, baseados na etiologia: familiar, criptogênica e sintomática.
NEUROPSICOMOTOR - Refere-se ao desenvolvimento do sistema nervoso, sob aspecto psicológico, desenvolvimento e coordenação motora.
NEUROTRANSMISSORES – São as moléculas secretadas pelas porções terminais de neurônios e responsável pela transmissão do impulso nervoso; mediador químico, neuromediador.
PARALISIA CEREBRAL (PC) – Condição caracterizada por pobre controle muscular, espasmos, paralisia e outras deficiências neurológicas resultantes de dano cerebral que ocorrem durante a gravidez, durante e após o nascimento ou após os cinco anos de idade. Não é uma doença e também não é progressiva.
POLIGÊNICA - Resultado fenotípico (características físicas ou pré-disposição a doenças) determinado por mais de um gene. Poligênico se refere aos determinados por muitos genes, enquanto oligogênico se refere aos determinados por poucos genes.
PATOGÊNESE – Mecanismo ou processo pelo qual ocorre uma alteração, de acordo com determinada etiologia.
PATOLOGIA – A ciência e a especialidade médica que estuda as doenças e as alterações que estas provocam no organismo. Qualquer desvio anatômico e/ ou fisiológico, em relação à normalidade, que constitua uma doença ou caracterize determinada doença.
RESSONÂNCIA NUCLEAR MAGNÉTICA (RNM) – Modalidade de diagnóstico por imagem em que se usa a tecnologia de ressonância magnética nuclear, na qual o corpo do paciente é colocado em um campo magnético e seus núcleos atômicos são excitados por impulsos de radiofreqüência. Os sinais resultantes que variam de intensidade são processados através de um computador para produzir imagens muito detalhadas do cérebro.
RETARDO OU DEFICIÊNCIA MENTAL – Funcionamento intelectual geral abaixo da média, que se origina durante o período de desenvolvimento e está associado a comprometimento do comportamento adaptativo.
RETARDO PISICOMOTOR – Lentificação generalizada visível dos movimentos e da fala.
SERETONINA – substância (C10H12N2O) encontrada nos tecidos e fluidos dos vertebrados e invertebrados, com propriedades similares às que possuem as drogas alucinógenas; hidroxitriptamina. Atua como neurotransmissor e hormônio.
SÍNDROME – Conjunto de sinais e sintomas com base em sua freqüente co-ocorrência, que pode sugerir uma patogênese básica, curso, padrão familial ou tratamento comuns. Antigamente, recebia o nome do cientista que a descreveu. Conjunto de alterações congênitas que se repetem em um padrão constante e compartilham uma etiologia específica.
SÍNDROME DE WEST – Encefalopatia na lactância que se caracteriza por espasmos, interrupção do desenvolvimento psicomotor e hipsarritmia.
SINAPSES - Junções especializadas na qual um neurônio se comunica com uma célula alvo. Nas sinapses clássicas, o terminal pré-sináptico de um neurônio libera um transmissor químico, armazenado em vesículas sinápticas, que se difunde por uma estreita fenda sináptica e ativa receptores localizados na membrana pós-sinápticas da célula alvo. O alvo pode ser um dendrito, um corpo celular, os axônios de um outro neurônio ou ainda uma região especializada de um músculo ou de uma célula secretória. Os neurônios também podem se comunicar através de conecções elétricas diretas que algumas vezes são denominadas sinapses elétricas.
SNC – Sistema Nervoso Central.
TÔNUS - É um estado natural de tensão dos músculos do corpo. Mantêm-se através de uma reflexa que conserva os músculos levemente tensos.
TOMOGRAFIA – Qualquer exame radiológico que permita visualizar as estruturas anatômicas na forma de cortes. Em sentido restrito, que utiliza raios X e filmes radiográficos. Em sentido amplo, inclui a tomografia por emissão de pósitrons, a tomodensitometria, a tomocintigrafia e a ecotomografia.
TOMOGRAFIA COMPUTADORIZADA CRANIANA (TCC) – Exame que consiste em uma análise computadorizada do conteúdo craniano a partir de uma série de radiografias tomográficas em camadas sucessivas que produzem uma imagem tridimensional. Utiliza as propriedades dos raios-X.
TOMOGRAFIA POR EMISSÃO DE PÓSITRONS (PET) – Exame funcional do sistema nervoso que permite avaliar as regiões com maior atividade metabólica.
Tomografia POR EMISSÃO DE RAIOS GAMA (SPECT) – Exame funcional do sistema nervoso que revela as áreas de acordo com a sua atividade metabólica.
ULTRA-SONOGRAFIA - Usado com órgãos e regiões para imagem por ultrasom e com doenças para diagnóstico por ultrasom. Não inclui terapia por ultrasom.
- EspecialID.
- Linda Rayara.
- Lindo Moises Cunha.
- Educação Diferente.
- Dr. Paulo da Silveira.
- Madyson (Luciole) - Suisse.
- Liga Brasileira de Epilepsia.
- Síndrome de West (Wikipédia).
- Epilepsy Foudation of America.
- Dr. Jorge Márcio Pereira (dfnet).
- Infantile Spasm (West Syndrome).
- Internacional League Agaisnt Eplepsy.
- Fundación Síndrome de West (Madrid, España).
- Asociación Andaluza de Epilepsia (Sevilla, España).
- Reportagem no Programa da Ana Maria Braga com Isabel Fillardis.
NÃO TOME REMÉDIO SEM O CONHECIMENTO DO SEU MÉDICO, PODE SER PERIGOSO PARA SUA SAÚDE.
mobilio@westmariana.com
(21) 2627-8501 Residencial.
(35) 3331-5346 SLÇ-MG.
(21) 8508-8261 Celular.
quarta-feira, 3 de outubro de 2012
SÍNDROME DE NELSON
A síndrome de Nelson (SN) é uma complicação potencialmente grave da adrenalectomia bilateral realizada para o tratamento da doença de Cushing e seu manejo permanece difícil. De todas as manifestações da SN, aquela que causa maior preocupação é o desenvolvimento de um tumor hipofisário localmente agressivo, que pode (pouco usualmente para a doença hipofisária) ocasionalmente causar a morte pelo próprio tumor. Este achado é especialmente pertinente, dado o uso cada vez mais freqüente na doença de Cushing, da adrenalectomia bilateral por via laparoscópica, uma modalidade terapêutica altamente efetiva para o controle do excesso de cortisol. Apesar de numerosos estudos e publicações, não existe um consenso formal sobre a definição da SN. Assim, alguns irão definir a SN de acordo com a descrição clássica, como uma massa hipofisária que evolui após a adrenalectomia bilateral, enquanto outros irão se basear nos níveis crescentes dos níveis de ACTH plasmático, mesmo na ausência de uma lesão ou massa hipofisária nitidamente visível à RM. Esses fatores precisam ser relembrados quando se avaliam as publicações sobre SN, na medida em que existe grande heterogeneidade, e é provável que no geral a "SN moderna" represente uma entidade patológica diferente daquela do século passado. Neste artigo, revisaremos achados clínicos e epidemiológicos da SN e também suas modalidades terapêuticas.
MOPD2 Nanismo microcefálico OSTEODYSPLASTIC PRIMORDIAL, TIPO II
| Nanismo microcefálico OSTEODYSPLASTIC PRIMORDIAL, TIPO II; MOPD2 | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Títulos alternativos; símbolos | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| MOPD II nanismo OSTEODYSPLASTIC PRIMORDIAL, TIPO II | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Gene Relacionamentos fenótipo | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Sinopse clínica | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| TEXTO | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Um sinal de número (#) é usado com esta entrada, porque microcefálico osteodysplastic primordial nanismo tipo II (MOPD2) é causada por homozigose ou composto mutação heterozigótica no gene PCNT ( 605.925 ), a codificação pericentrin, em 21q22 cromossômicas. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Descrição | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Microcefálico osteodysplastic primordial nanismo tipo II é caracterizado por retardo de crescimento intra-uterino, estatura proporcional grave curto, e microcefalia. É distinto de Seckel síndrome (veja 210600 ) por retardo de crescimento mais grave, anormalidades radiológicas, e ausente ou leve retardo mental (resumo por Willems et al., 2010 ). | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Características Clínicas | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Em 3 filhos alheios, Majewski et al. (1982) descreveu uma forma de nanismo intra-uterino e pós-natal com microcefalia e características faciais semelhantes aos da síndrome Seckel (veja 210600), mas com anomalias de ossos: falta desproporcional de antebraços e pernas nos primeiros anos de vida, brachymesophalangy, brachymetacarpy I, V em forma de chama de pelo menos as metáfises distal do fêmur, de forma triangular das epífises distal do fêmur, pelve alto e estreito, epifisiólise proximal do fêmur, e Coxa Vara. Eles apontaram para casos aparentemente idênticos relatados por Brizard et al. (1973) e Anoussakis et al. (1974) . Todos os 5 casos eram esporádicos.Majewski (1982) sugeriu que este pode ser o mesmo que o Taybi-Linder (MOPD1; 210710 ).Willems et al. (1987) relataram o que presume ser o sexto caso de um filho de pais consangüíneos. A genética pode ser esclarecida pelos resultados de Verloes et al. (1987)observaram que homens e mulheres afetados irmãos, os filhos de primos de primeiro pais. Um dos sibs afetados relatados por Verloes et al. (1987) foi um gêmeo. Na medida em que o outro gêmeo não foi afetado, uma foto dos gêmeos demonstraram a anormalidade dramaticamente.Sugio et al. (1993) relataram um caso. A mãe era curto, com uma cabeça pequena e antebraços e pernas desproporcionalmente curto, razão pela qual Sugio et al. (1993) sugeriu herança dominante. Parece igualmente provável que a mãe era um heterozigoto se manifestando. Al Gazali et al. (1995) relataram um caso típico da síndrome em uma menina de origem Baluchi.Consangüinidade complexo nesta família confirmou herança autossômica recessiva da doença.Este distúrbio foi mencionado como uma possibilidade no caso de dois irmãos americanos Africano que tinha microcefalia, baixa estatura, e generalizada microdontia ( Lin et al., 1995 ). O rosto não era típico de síndrome Seckel. Características radiográficas do esqueleto foram leves, mas o crescimento foi severamente atrasado. Masuno et al. (1995) descreveu uma menina de 22 meses de idade japonês com microcefalia, nariz proeminente, nanismo pré e pós-natal, aumento da pressão intra-ocular, encurtamento mesomelic das pernas, braquidactilia, pseudoepiphyses múltiplas nas bases dos metacarpos, coxa valga, pélvis larga com a maturação ilíaca queima, desarmônica das epífises e patentes suturas cranianas. A menina parecia crianças com nanismo primordial osteodysplastic II, embora ela não tem encurtamento mesomelic dos antebraços, metafisária queima, ou bacia estreita típico. Masuno et al. (1995) não podia excluir a possibilidade de que este caso representa uma nova variante de nanismo primordial osteodysplastic. Halder et al. (1998) descreveu um menino de 7 anos de idade, com nanismo primordial osteodysplastic tipo II com inteligência normal, mas mielinização atraso no cérebro de MRI. Majewski e Goecke (1998) relataram três novos casos de MOPD II e revisados 14 casos publicados. Todas as crianças tinham marcado fracasso crescimento intra-uterino e pós-natal, microcefalia desproporcional, e retardo mental. Eles foram desproporcionalmente curto, devido à estatura membros curtos. Característicos anomalias esqueléticas incluído asas ilíacas pequenas com planas, ângulos acetabulares Coxa Vara, em forma de V distais metáfises femorais e triangulares distais epífises femorais, bem como pseudoepiphyses metacarpo, curtos metacarpos primeiro e brachymesophalangy V. Um de seus casos desenvolveram epifisiólise bilateral de as cabeças femorais de 3 anos de idade. Majewski e Goecke (1998) comentou que os casos de Sugio et al. (1993) , provavelmente, representam outro tipo de retardo do crescimento intra-uterino, como nem a mãe nem a criança era tão pequena quanto em MOPD II e do intelecto da mãe era normal. Fukuzawa et al. (2002) relataram os resultados da autópsia de uma menina japonesa com características típicas clínicos e radiológicos de MOPD II. As manifestações incluíram insuficiência de crescimento intra-uterino e pós-natal grave, microcefalia, uma aparência distinta facial, micromelia, brachytelephalangy, coxa vera, e em forma de V metáfises dos fêmures distais. Além de pequenos hemisférios cerebrais, sem alterações neuropatológicas foram encontrados. Histologia Chondroosseous mostrou afinamento da placa de crescimento, os condrócitos ballooned, celularidade reduzida, falta de formações zonal e colunar, e má formação de trabéculas primária. Estes resultados sugerem que a incapacidade de formação de condrocítico e diferenciação é importante na patogénese de MOPD II. Fukuzawa et al. (2002)compararam a patologia da síndrome Seckel com a de tipos MOPD I ( 210710 ), II, e III ( 210730). Hall et al. (2004) analisou as características clínicas da MOPD II, com base de 58 indivíduos afetados (27 a partir da literatura e 31 casos anteriormente não reportados). As características marcantes da MOPD II foram encontrados para ser retardo do crescimento intra-uterino grave (CIUR) e retardo de crescimento pós-natal grave; tamanho da cabeça relativamente proporcional ao nascer, que progride para microcefalia verdadeiro e desproporcional; desproporção progressiva da baixa estatura secundária à redução do distal e segmentos de classe média dos membros; uma displasia óssea progressiva com alterações metafisárias nos membros; atraso epifisária; progressiva solta-jointedness com luxação ou subluxação ocasional dos joelhos, cabeça radiais, e quadris; características faciais incomuns, incluindo um nariz proeminente, olhos que aparecem proeminente na infância e primeira infância, ouvidos que sejam proporcionais, levemente displásicos, e geralmente ausente do lóbulo, uma voz esganiçada; anormalmente pequena, e muitas vezes displásicas ou falta da dentição,; uma agradável personalidade, saída sociável, e herança autossômica recessiva. Escoliose hipermetropia, pigmentação incomum, e obesidade do tronco freqüentemente desenvolvem com o tempo.Algumas pessoas parecem ter uma maior susceptibilidade a infecções. Houve variabilidade entre os indivíduos afetados, mesmo dentro da mesma família. Úteis de fotografias clínicas foram fornecidos. variabilidade clínica Em um irmão Thai e irmã, Kantaputra (2002) descreveu uma síndrome de baixa estatura proporcional primordial curto, microdontia grave com dentes opalescentes e molares sem raízes, severamente hipoplásica osso alveolar, grande sela túrcica, e delgado e reto clavículas com escápulas hipoplásica. Características faciais incluído nariz grande com ponte nasal proeminente e orelhas pequenas. Existem áreas de hiperpigmentação hipo e que não seguem as linhas de Blaschko, eo cabelo do couro cabeludo foi seco e fino. Inteligência e audição eram normais. Ambos os irmãos tinham caixas estreitas e pélvis, diminuição da extensão do cotovelo, Sinfalangismo distal dos dedos do pé, e brachymesophalangy de dedos.Características radiográficas das mãos e pulsos incluída marfim e em forma de cone, que geralmente epífises desapareceram com a idade e angular escafóide e ossos trapézio. Kantaputra et al. (2004) relataram 2 crianças tailandesas, masculino e feminino primos terceiros, com a mesma síndrome como o irmão e irmã relatado por Kantaputra (2002) . Características de nanismo primordial osteodysplastic microcefálico incluído retardo de crescimento intrauterino (RCIU), microcefalia, nariz proeminente e ponte nasal, orelhas pequenas, baixa estatura, epífises em forma de cone e marfim, idade óssea atrasada, delgados ossos longos, e da pelve anormal. As características adicionais que apontam para uma síndrome distinta, que os autores designado 'MOPD com anomalias dentárias, consistia em microdontia grave, dentes malformados, dentes unirradiculares ou sem raízes, severamente hipoplásica osso alveolar, café-com-leite pontos, acantose nigricans, e áreas de hipo e pele hiperpigmentada. Salão (2005) argumentou que os pacientes relataram pelo Kantaputra (2002) e et al Kantaputra. (2004) como tendo uma entidade distinta, MOPD com anomalias dentárias, na realidade tinha clássico MOPD II. Kantaputra e Tanpaiboon (2005) responderam que, embora os distúrbios podem ser alélica, a microdontia naqueles 'pacientes era grave além do espectro do tipo MOPD II '. Kantaputra et al. (2011) , desde o acompanhamento sobre as duas famílias não relacionadas tailandesas com MOPD e anomalias dentárias, anteriormente relatados por Kantaputra (2002) e et al Kantaputra. (2004) .O irmão e irmã no ano de 2002, agora 26 e 24 anos, respectivamente, eram saudáveis, exceto para MOPD II recursos relacionados. O irmão havia perdido todos os dentes permanentes, enquanto a irmã teve cinco restantes dentes permanentes com um pré-molar mandibular direito não irrompidos, e em ambos os irmãos do osso alveolar foi severamente hipoplásico. Reavaliação nas idades de 12 e 10 anos, respectivamente, dos primos relatados em 2004 mostrou que os dentes decíduos eram de tamanho normal, mas os dentes permanentes foram extremamente pequenos, medindo 2 mm a 2,5 mm mésio-distal. Os autores comentaram que os dentes eram "provavelmente o menor já registrado." Todos os primeiros molares permanentes, no entanto, eram de tamanho normal, mas sem raízes. O primo morreu de causa desconhecida aos 11 anos de idade, a menina era saudável. Todos os quatro pacientes tinham pele que era hipo e hiperpigmentadas, seco, e parecia mais escura à medida que envelheciam; dobras múltiplas estavam presentes nas palmas das mãos e plantas dos pés. Após a análise molecular revelou mutações no gene PCNT em indivíduos afectados de ambas as famílias (veja Molecular Genetics), Kantaputra et al. (2011) concluiu que o microdontia grave e hipoplasia óssea alveolar nestes pacientes, o que parece indicar uma síndrome distinta, em vez representada a variabilidade do fenótipo MOPD II. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Outras Características | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Nishimura et al. (2003) descreveu um menino de 4 anos de idade, com MOPD II e café-com-leite pontos que desenvolveram hemiparesia à esquerda e convulsões e foi encontrado para ter moyamoya doença (veja 607151 ) na RM, com infarto do hemisfério cerebral direito. PEIXES análise do gene NF1 ( 613113 ) em 17q11.2 não apresentou deleções, eo menino não tinha nódulos neurofibromas ou Lisch. Young et al. (2004) relataram um segundo paciente com MOPD II, café-com-leite pontos, e doença de moyamoya. Ela começou a ter episódios de fraqueza e convulsões na idade de 2,5 anos; angiografia cerebral revelou vasos típico 'moyamoya' e ressonância magnética mostrou múltiplas áreas de infarto cerebral. Cariótipo normal, específica cromátides irmãs troca e análise diepoxi quebra cromossômica, e testes de mutação mitocondrial foram normais. Young et al. (2004) sugeriu que a lista de associações de doenças moyamoya deve ser estendido para incluir a combinação incomum de MOPD II com vários café-com-leite pontos. Em uma revisão de 58 indivíduos com MOPD II, Hall et al. (2004)observaram que 11 (19%) indivíduos afetados tinham desenvolvido dilatação das artérias do SNC descrito como aneurismas e doenças moyamoya. Essas alterações vasculares podem ser uma ameaça à vida, mesmo nos primeiros anos, por causa da ruptura, hemorragia cerebral e acidentes vasculares cerebrais. Brancati et al. (2005) relataram um menino de 2 anos de idade, com MOPD II que desenvolveu hemiparesia esquerda e foi encontrado em tomografia computadorizada para ter o direito de lesão isquêmica cerebral anterior e anomalias vasculares cerebrais compatíveis com doença moyamoya. Os autores revisaram pacientes com anomalias publicados cerebrovasculares que tinham recebido um diagnóstico de síndrome ou Seckel II MOPD, e concluíram que tais anomalias são preferencialmente associado MOPD II, afetando 15 (23,8%) de 63 pacientes publicados MOPD II. Hall (2006) comentou sobre o relatório daBrancati et al. (2005) , e sugeriu que pode haver um processo de envelhecimento prematuro nos vasos dos indivíduos afectados para além de anormalidades na formação de vasos. Bober et al.(2010) relataram que 13 (52%) de 25 pacientes em registro II MOPD tinham anormalidades cerebrais neurovasculares. Oito dos 13 eram do sexo masculino, sugerindo uma predominância do sexo masculino. Quatro pacientes foram relatados em detalhe. Um paciente era um menino de 3 anos de idade, que mostrou piora progressiva da doença moyamoya em exames de imagem seriados cerebrais. Ele era assintomático, mas teve lesões isquêmicas do lobo frontal e foi tratada com sucesso com encefalopatia-duro-artério-synangiosis (EDA). O segundo paciente apresentou na idade de 16 anos, com fortes dores de cabeça e vômitos devido a uma ruptura de aneurisma, ele foi encontrado para ter acompanhamento de angiopatia moyamoya e foi tratado com recorte do aneurisma e EDAS. Embora ele se recuperou bem, foi anotado para ter levemente prejudicado o desenvolvimento cognitivo. O paciente mais severamente afetados teve moyamoya doença detectada na idade de 13 anos, seguido por EDAS. No entanto, mais tarde, na adolescência, ele desenvolveu dor no peito associada com calcificação e hipoplasia da artéria descendente anterior da artéria coronária, bem como uma hemorragia subaracnóide devido a um aneurisma. Um evento coronariano agudo no final da adolescência necessitou de angioplastia e implante de stent. O último paciente tinha evidência de doença moyamoya na idade de 11 anos. Aos 14 anos, ele mostrou declínio cognitivo e comportamental, e imagem de repetição apresentaram progressão da doença moyamoya, resultando em tratamento com EDAS. Bober et al. (2010) observaram um padrão geral de progressão das alterações cerebrovasculares, de estenose para oclusão, afetando principalmente o círculo de Willis e presumivelmente resultante da proliferação de músculo liso nas artérias afetadas. Bober et al.(2010) enfatizou a necessidade de um programa de triagem padronizada ocorrendo em 12 - a 18 meses em pacientes com intervalos MOPD II. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Mapeamento | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Rauch et ai. (2008) realizaram um mapeamento homozigotia com três famílias consangüíneas com MOPD II. Análise de ligação do genoma usando marcadores polimórficos repita curtas em tandem revelou um loco única doença no cromossomo 21q22.3 com as primeiras duas famílias.Quando uma terceira família foi incluído, o lod score de ligação foi de 3,7 com o marcador D21S1446. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Genética Molecular | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Rauch et ai. (2008) determinaram que bialélicos perda de função de mutações no gene da causa PCNT MOPD II. Eles identificaram 29 mutações diferentes no gene PCNT em 25 pacientes com MOPD II (cf., por exemplo, 605925,0004 - 605925,0008 ). Houve 12 mutações de parada e 17 mutações frameshift e todos os pacientes foram homozigotos ou heterozigose composta, consistente com herança autossômica recessiva. Rauch et al. (2008) descobriram que ambos os pais investigados heterozigóticos de um paciente apresentou níveis de proteína reduzida em linfoblastos e postularam que isto poderia explicar a descoberta de uma redução significativa da altura média dos pais heterozigotos MOPD II. Willems et al. (2008) observaram que mutações no gene PCNT foram identificadas em 28 pacientes, incluindo 25 com o relatado por MOPD IIRauch et al. (2008) e a 3 diagnosticado com síndrome Seckel relatado por Griffith et al. (2008) .Eles realizaram seqüenciamento direto de PCNT em 21 pacientes e identificou nove mutações distintas em 4 dos 16 pacientes com diagnóstico de síndrome Seckel e em todos os cinco pacientes diagnosticados com MOPD II. A análise clínica dos pacientes com síndrome de 4 Seckel com mutações PCNT mostrou que todos apresentaram pequenas alterações esqueléticas e um grave retardo do crescimento mais sugestivos de MOPD II. Willems et al. (2008) concluiu que, apesar da gravidade clínica variável, MOPD II é uma condição geneticamente homogénea, devido à perda da função de pericentrin. Assim, os pacientes relataram por Griffith et al. (2008)com as mutações no gene PCNT ( 605925,0001 - 605925,0003 ) pode ser considerada como tendo MOPD II. Em seu relatório completo, em que os pacientes adicionais foram estudados,Willems et al. (2010) identificou um total de 13 mutações distintas no gene PCNT, mesmo de outro paciente com diagnóstico de síndrome de Seckel ( 605.925,0009 );. este paciente também teve pequenas alterações esqueléticas e as características clínicas compatíveis com um diagnóstico de MOPD II , em 4 pacientes de 2 não relacionados pedigrees tailandesas com características de MOPD II, bem como extrema microdontia e osso alveolar hipoplasia, originalmente relatado por Kantaputra (2002) e et al. Kantaputra (2004) , Kantaputra et al.(2011) analisaram o gene PCNT e identificados heterozigose composta por duas mutações no irmão e irmã ( 605925,0004 e 605925,0010 ), e homozigose para uma mutação nonsense no os primos ( 605.925,0011 ). Embora o fenótipo destes pacientes foi inicialmente designada como uma nova síndrome, Kantaputra et al. (2011) afirma que esses pacientes representou a variabilidade fenotípica de MOPD II. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| História | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Hall et al. (2004) descreveu a história de descrições clínicas de MOPD II na literatura médica e revisados casos históricos que começam com Lúcia Zarate, que nasceu no México, em 1864, foi de 7 centímetros de comprimento ao nascer, e 20 centímetros de altura na idade de 12 anos. Ela trabalhou para o Barnum Bailey e circo por muitos anos como uma de suas principais atrações.Ela foi descrita como alegre, loquaz, e amado pela trupe de circo. Ela foi relatado para ter morrido de exposição em uma tempestade de neve, com a idade de 26 anos, quando o trem de circo em que ela estava viajando tentou atravessar as Montanhas Rochosas e ficou preso na neve.Karasik et al. (1992) sugeriu que o locus MOPD2 pode estar no cromossoma 1. Eles descreveram um moderadamente retardado menina de 11 anos de idade, que parecia ter esse transtorno, e mostrou a eliminação de 1q21-q24. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| REFERÊNCIAS | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
|
Assinar:
Postagens (Atom)