| Um sinal de número (#) é usado com esta entrada, porque a epilepsia mioclônica de Unverricht e Lundborg (ULD, ou EPM1) é causada por mutação no gene cistatina B (CSTB; 601145 ) no cromossomo 21q22. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Descrição | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Epilepsia mioclônica de Unverricht e Lundborg é uma doença autossômica recessiva, caracterizada pelo aparecimento de neurodegeneração entre 6 e 13 anos de idade. Embora seja considerado um epilepsia mioclônica progressiva, ela difere de outras formas em que é parece ser progressiva só na adolescência, com dramático agravamento da mioclonia e ataxia nos primeiros seis anos após o início. A doença se estabilize no início da idade adulta, e mioclonias e ataxia pode até melhorar, e não há o mínimo de declínio cognitivo (resumo por Ramachandran et al., 2009 ). Heterogeneidade genética de Progressive Epilepsia Mioclônica Progressive epilepsia mioclônica refere-se a uma heterogeneidade clínica e geneticamente grupo de doenças neurodegenerativas, geralmente com sintomas debilitantes, embora gravidade varia. Ver também EPM1B ( 612437 ), causada por uma mutação no gene PRICKLE1 ( 608500 ); doença Lafora (EPM2A / B; 254780 ), causada por uma mutação em um ou outro do EPM2A ( 607,566 ) ou a NHLRC1 ( 608072 ) gene; EPM3 ( 611726 ) , causada por uma mutação no gene KCTD7 (611725); EPM4 ( 254900 ), causada por uma mutação no gene SCARB2 ( 602257 ); EPM5 ( 613832 ), causada por uma mutação no gene PRICKLE2 ( 608,501 ), e EPM6 ( 614018 ), causada por uma mutação no gene GOSR2 ( 604027 ). Outras doenças caracterizadas por epilepsia mioclónica progressiva incluem os Lipofuscinoses Ceróides (ver, por exemplo, CLN1; 256730 ); sialidose ( 256550 ); MERFF ( 545000 ), e DRPLA ( 125370 ), entre outros (avaliações de Ramachandran et al., 2009 e Mendonça de Siqueira, 2010 ). | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Características Clínicas | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Unverricht ( 1891 , 1895 ) e Lundborg (1903) relatada pela primeira vez um tipo de epilepsia mioclônica progressiva comum na Finlândia. O início da doença ocorreu em torno da idade de 10 anos, e foi caracterizada por mioclonia progressiva resultando em incapacidade, mas a deterioração mental de grau leve. Os estudos histológicos do cérebro mostraram mudanças 'degenerativas' sem corpos de inclusão. Gravidade e sobrevivência eram variáveis ( Norio e Koskiniemi de 1979 ). Eldridge et al. ( 1981 , 1983 ) a que se refere a este transtorno como o "tipo Báltico" da epilepsia mioclônica porque as descrições primeiro por Unverricht e depois por Lundborg estavam em famílias de Estónia e Oriental Suécia e os pacientes subseqüentes foram encontrados na Finlândia. Eldridge et al. (1983) encontraram 15 famílias nos Estados Unidos. Os 27 membros afetados teve os seguintes recursos a partir de cerca de 10 anos de idade: estímulo-e mioclonia e ocasionalmente violento foto-sensível, geralmente pior ao acordar; crises tônico-clônicas generalizadas, por vezes associados a ataques de ausência, e sensível à luz, geralmente síncrona descargas, pico e de ondas no EEG que precederam as manifestações clínicas. A necrópsia mostrou acentuada perda de células de Purkinje do cerebelo, mas não corpos de inclusão. Fenitoína foi associado com motora progressiva e deterioração intelectual, ataxia marcada, e até mesmo a morte. O tratamento com ácido valpróico foi associada com melhora acentuada. Ao contrário da epilepsia mioclônica com corpos de Lafora, inteligência desta forma foi pouco afetada e sintomas psicóticos não foram encontrados. Além disso, a doença do corpo de Lafora é invariavelmente fatal. Kyllerman et al. (1991) descreveu quatro irmãos que demonstraram uma fase subclínica desta doença com a idade de 9 a 11 anos, com apagões visuais e poliponta eletroencefalograma (EEG) a atividade em fotostimulação; um estágio mioclônica precoce na idade de 12 a 15 anos, com o aumento segmentar, mioclonia sensível ao estímulo, ocasionais noturno mioclónicos acúmulo convulsões "em cascata", retardando de EEG alfa-atividade, episódicos 4-6 Hz ondas agudas bilaterais e polyspikes com mioclonia sobre fotostimulação, e uma fase myoclonic incapacitante com a idade de 16 aos 18 anos, com mioclonia generalizada periódica, crises noturnas mioclónicos "em cascata", ataxia, disartria, alterações mentais, dependência de cadeira de rodas intermitente, e ondas lentas contínuas EEG com polyspikes e intensa myoclonus em fotostimulação. Um dos irmãos morreu com a idade de 18 anos, sem causa aparente da morte. Conforme apontado pelo Consenso Grupo Marselha (1990) , os pacientes com síndrome de Ramsay Hunt ( 159700 ) não pode ser distinguido clinicamente de pacientes com doença Unverricht-Lundborg. Estudos de ligação pode ajudar a determinar se esse distúrbio é causado por mutações no mesmo locus. Cochius et al. (1994), descrita pela primeira vez que uma anomalia patológica fora do sistema nervoso central em pacientes com doença Unverricht-Lundborg. Eles descobriram vacúolos ligados à membrana, com conteúdos claros em eccrine células claras e células escuras em 5 de 7 pacientes, assim como em um sib clinicamente afectados. Suor vacúolos glândula não foram vistos em biópsias de 8 pacientes com doença de Lafora. fotossensibilidade, ou seja, a precipitação de mioclonias por fotostimulação intermitente, é uma característica das epilepsias mioclônicas progressivas. Mazarib et al. (2001) descreveu uma família árabe afetada em que fotossensibilidade estava ausente. Mascalchi et al. (2002) realizaram ressonância magnética de próton e MRS em 10 pacientes com geneticamente confirmada EPM1 e encontraram perda significativa de massa do pontis base, medula e hemisférios cerebelares, bem como atrofia cerebral leve, em comparação com 20 controles saudáveis. Os resultados diferem em alguns aspectos críticos daqueles em atrofia olivopontocerebelosa. Mascalchi et al. (2002) concluíram que os resultados suportam a hipótese de que a doença resulta de um controle inibitório diminuição do córtex cerebral de tronco cerebral e cerebelo através do circuito tálamo-cortical. Canafoglia et al. (2004) encontraram diferentes perfis eletrofisiológicos representando sensório-motora do córtex hiperexcitabilidade em 8 pacientes com doença de Lafora (faixa etária de 14 a 27 anos) e 10 pacientes com doença Unverricht-Lundborg (faixa etária de 25 a 62 anos). Em geral, os pacientes ULD tinha um curso quasistationary doença, as crises raras e deficiência mental pouco ou nenhum, enquanto que os pacientes com doença de Lafora teve convulsões recorrentes e piora do estado mental. Pacientes com ULD teve myoclonus ação proeminentes claramente desencadeadas por movimentos voluntários. Pacientes com doença de Lafora experimentado mioclonias espontâneo associado a paroxismos de EEG claras com mioclonia de ação apenas pequenas. Embora ambos os grupos tinham aumentado ou somatossensorial gigante potenciais evocados, o padrão no grupo Lafora era consistente com uma distorção do circuito cortical. Pacientes com ULD tinha melhorado reflexos de ciclo longo com muito breves momentos de revezamento corticais. Os resultados eram consistentes com um loop ou subcortical cortical aberrante, possivelmente curto-cortando o córtex somatosensorial, que pode estar envolvida na geração de mioclonia acção proeminente que caracteriza Detector. Pacientes com doença de Lafora variaram vezes relé corticais e atrasou e facilitação prolongada como evidenciado por hiperexcitabilidade sustentado do córtex sensório-motor em resposta a estímulos aferentes. Os resultados foram consistentes com uma deficiência de mecanismos inibitórios na doença de Lafora. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Herança | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Noad e Lance (1960) descreveu a epilepsia mioclônica com ataxia cerebelar em vários filhos de uma união de primos em primeiro grau, uma vez removidos, indicando herança autossômica recessiva. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Gestão Clínica | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Pennacchio et al. (1996) afirmou que, mesmo em casos crônicos e graves, os pacientes com EPM1 espectáculo marcado melhora quando tratados com o valproato de sódio antiepiléptico, no entanto, fenitoína, outra droga que é eficaz contra algumas outras formas de epilepsia, não melhora a condição de EPM1 pacientes, mostra muitas vezes efeitos tóxicos, e, em alguns casos, é fatal. Afirmaram que a identificação de genes mutantes que codificam cistatina B em pacientes com EPM1 pode ajudar a compreensão da resposta diferencial a estas duas drogas. Além disso, este conhecimento proporciona um caminho bioquímico e alvo molecular para o tratamento de EPM1 e talvez de outras formas de epilepsia. Selwa (1999) relataram uma melhoria significativa em convulsões, tremor, discurso e deambulação em um paciente de 40 anos de idade, com Unverricht-Lundborg doença que foi dada a N-acetilcisteína, bem como outras preparações de vitaminas contendo antioxidantes. O paciente recaída quando a medicação foi suspensa, mas a melhoria foi sustentada durante a 10 meses de follow-up após a retomada do tratamento. Melhoria tinha sido relatada anteriormente em 4 irmãos tratados de forma semelhante ( Hurd et al., 1996 ). Edwards et al. (2002) encontraram baixos níveis de glutationa em um paciente com doença Unverricht-Lundborg comprovada por estudos de DNA. Os níveis de glutationa aumentou durante o tratamento com N-acetilcisteína (NAC). Este aumento foi espelhado por uma melhora nas apreensões, mas não na mioclonia ou ataxia. Três outros pacientes com doença clinicamente determinada Unverricht-Lundborg mostraram uma resposta variável e alguns efeitos colaterais notáveis durante o tratamento com NAC, incluindo surdez neurossensorial. Kinrions et al. (2003) relataram que o levetiracetam, um análogo de piracetam, melhorou acentuadamente mioclonia e qualidade de vida de uma mulher de 38 anos com doença geneticamente confirmada Unverricht-Lundborg. Sua doença começou aos 13 anos e tinha progredido para deixá-la em cadeira de rodas, disártrico, e com mioclonia multifocal. O tratamento com múltiplos medicamentos haviam sido infrutíferos. Os autores citados relatórios anteriores sobre a eficácia do levetiracetam em myoclonus sintomáticos de várias etiologias. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Cartografia | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Lehesjoki et al. (1991) demonstraram uma estreita ligação entre o locus EPM1 e 3 marcadores no cromossomo distal 21. Os locos BCEI ( 113.710 ) e D21S154 deu as maiores pontuações lod positivos de 5,49 e 4,25, respectivamente, em recombinação zero. O terceiro lugar, D21S112, deu um lod score de 6,91 em uma fração de recombinação de 0.034. Não há evidência de heterogeneidade foi encontrada em 12 famílias estudadas. Multiponto lod scores calculados contra um mapa fixo dos loci 3 marcador deu uma pontuação Lod score máximo de 4 pontos, de 10,08 a uma localização do gene da doença de 6,0 cm distais ao locus BCEI e 0,8 cm proximal à D21S154. Ambos os marcadores foram previamente localizadas a 21q22.3. Lehesjoki et al. (1992) refinaram a localização de EPM1 por análise de ligação entre o fenótipo da doença e 9 marcadores de DNA em 13 famílias finlandesas. A pontuação máxima multiponto LOD de 11.04 foi alcançado em D21S154/PFKL loci ( 171860 ), o qual tinha sido previamente mapeada para 21q22.3. Lehesjoki et al. (1993) reduziu a atribuição de EPM1 para um intervalo de aproximadamente 7 cm, entre D21S212 loci e CD18, através da análise de eventos cruzados em famílias multiplex. Eles refinaram a localização ainda mais, aplicando ligação mapeamento desequilíbrio em 38 famílias finlandesas, composta de 12 com várias crianças afetadas e 26 com uma única criança afetada. Desta forma, eles foram capazes de concluir que EPM1 reside dentro de 0,3 cm de PFKL, D21S25 e D21S154. Isto representa uma distância física susceptível de 300 kb ou menos. Numa família relatado por Eldridge et ai. (1983) , de mista ascendência italiana e irlandesa, que vivem nos Estados Unidos, Lehesjoki et al. (1993) voltou a encontrar ligação com marcadores na parte distal do cromossomo 21. Eventos Crossover na família ajudou a refinar a localização gene colocando EPM1 entre CBS ( 613.381 ) e D21S112. incerteza existe sobre a relação entre a doença Unverricht-Lundborg, também conhecido como mioclonia Báltico, Mediterrâneo e mioclonia, anteriormente considerado um subgrupo da síndrome de Ramsay Hunt. Lehesjoki et al. (1994) estudou 7 fenotipicamente homogêneas famílias mioclonia Mediterrâneo, usando marcadores de DNA da região EPM1 geneticamente definido no cromossomo 21. Nenhuma recombinação entre o fenótipo da doença e os marcadores estudados foi detectado. Dentro da região EPM1, a maior pontuação lod foi 5,07 (na teta = 0,00) para PFKL. Associação alélica significativa entre a mutação da doença e PFKL foi detectado, o que sugere um efeito fundador em myoclonus Mediterrâneo. No entanto, os dados de haplótipos a partir de 4 loci marcadores que residem a menos de 300 kb de cada um e de EPM1 sugeriu a ocorrência de mais de uma mutação. Usando desequilíbrio de ligação e recombinação de mapeamento ponto de interrupção com os pacientes EPM1 finlandês, Pennacchio et al. (1996) refinada a localização do gene EPM1 a uma região entre os marcadores D21S2040 e D21S1259. Esta região foi totalmente englobado em um 750-kb contig clone bacteriano gerado pela seqüência marcado mapeamento conteúdo do site e andar. Um mapa de restrição pormenorizado do contig determinado que a distância entre os marcadores de ADN que definem os limites de EPM1 era cerca de 175 kb. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Heterogeneidade | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Carr et al. (2007) relataram 2 grandes famílias da província do Cabo Ocidental da África do Sul com crises tônico-clônicas generalizadas e mioclonia. A idade média de início era de 20 anos (intervalo de 13 a 31). Mioclonia predominantemente afetado o tronco e membros superiores, mas também foi observada nos membros inferiores. Tremor mão tornou-se evidente na exploração postura. As características adicionais incluíram nistagmo, perseguição anormal, disartria, hiperreflexia, ataxia cerebelar e atrofia cerebelar. Um número de pacientes também apresentaram declínio cognitivo progressivo, resultando em demência em alguns. Estudos de EEG foram anormal na maioria dos pacientes, com poliponta e actividade das ondas e / ou actividade epileptogénico claro. O exame anatomopatológico de 1 paciente apresentou atrofia cerebelar e perda neuronal cerebelar. Vários pacientes morreram em seus trinta e quarenta. As famílias eram de ascendência mista, predominantemente resultantes de casamentos entre os habitantes originais da área, os Khoi-San, e os primeiros colonos de origem européia. Carr et al. (2007) observaram que o fenótipo foi mais grave e mostrou o início mais cedo do que de adultos epilepsia mioclônica familiar típico (FAME1; 601.068 ). O fenótipo também foi progressiva, caindo dentro do espectro das epilepsias mioclônicas progressivas. A análise de ligação excluídos FAME1 e FAME2 ( 607.876 ). Striano et al. (2008) comentou que o fenótipo descrito por Carr et al. (2007), foi mais severa do que normalmente observado para FAME, e sugeriu que a desordem descrito por Carr et al. (2007) como "FAME3, 'deve ser colocado dentro do grupo das epilepsias mioclônicas progressivas. Striano et al. (2008) sugeriu que o FAME designação ser reservada para familiares tremor cortical nonprogressive e epilepsia. Em uma grande família francesa com FAME, um locus designado FAME3 ( 613.608 ) foi mapeado no cromossomo 5p15 por Depienne et al. (2010) . | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Genética Molecular | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Pennacchio et al. (1996) utilizaram uma combinação de informação de mapeamento genético e físico para procurar sistematicamente para o gene causador da EPM1. Vários ADNc identificados com um cromossoma artificial bacteriano (BAC) clone codificava uma proteína anteriormente descrita, cistatina B ( 601145 ), um inibidor de protease de cisteína. Devido à ampla expressão do gene cistatina B em indivíduos normais e a constatação de expressão reduzida em células linfoblastóides de indivíduos afectados, Pennacchio et al. (1996), sequenciaram o gene de cistatina B (também conhecida como stefin B) a partir de indivíduos afectados e identificadas duas mutações diferentes no gene. Cistatina C (CST3; 604.312 ) é o local de mutações heterozigóticas causando hereditária angiopatia amilóide cerebral. Esta desordem de herança dominante é caracterizada pela deposição de cistatina C rico em fibras de amilóide nas artérias cerebrais afetadas. EPM1 é herdada como recessivo, e parece ser o resultado de uma diminuição nos valores de cistatina B, o que sugere diferentes mecanismos para as duas doenças. Os genes responsáveis pela doença de Lafora ( 254.780 ) (EPM2A; 607.566 ) e epilepsia mioclônica juvenil ( 254770 ) mapeado para 6Q e 6p, respectivamente. A identificação de defeitos cistatina B em EPM1 sugerido que outros membros da superfamília de cistatina ou os seus substratos pode ser defeituoso nestes epilepsias relacionados. Ver 601145 para mutações pontuais no gene identificadas stefin B em pacientes com EPM1. Lafreniere et al. (1997) e Virtaneva et al. (1997) relataram um novo tipo de mutação que causa a doença, um minissatélite expansão repetida instável na região putativa do promotor do gene da ( 601145,0003 ). A mutação responsável pela maioria das pacientes EPM1 mundial. Virtaneva et al. (1997) observaram que os dados haplótipos de seu estudo eram compatíveis com uma mutação fundadora ancestral único. O comprimento da matriz de repetição diferiu entre os cromossomas e famílias, mas as mudanças no número de repetições parece ser eventos relativamente raros. Lalioti et al. (1997) identificaram seis alterações de nucleotídeos no gene CSTB em famílias EPM1 não finlandeses do norte da África e na Europa. Uma delas, uma transversão G homozigóticos para C no nucleótido 426 no exão 1, resultou numa substituição gly4-a-arg (G4R; 601145,0004 ) e foi a primeira mutação de sentido errado descrito em associação com EPM1. Modelagem molecular previu que essa substituição iria afetar gravemente o contato de cistatina B com papaína. Os 6 mutações foram encontradas em 7 dos 29 pacientes não relacionados EPM1 analisados, em homozigose no 1, e em heterozigose nos outros. Eles também encontraram uma repetição de um conjunto dodecamer (CCCCGCCCCGCG) na região não traduzida 5-prime como um polimorfismo ( 601.145,0003 ). Eles identificaram duas variantes alélicas com duas ou três cópias em tandem. A freqüência do alelo de 3 cópia foi de 66% na população caucasiana normal. Em uma elaboração sobre o seu trabalho anterior, Lalioti et al. (1997) afirmou que o mecanismo de mutação comum em EPM1 é a expansão da repetição dodecamer ( 601.145,0003 ), e considerou esta mutação a ser a fonte mais provável da doença. Um exame de 58 EPM1 alelos revelou que 50 delas continha a expansão dodecamer repetição. Além da mutação repetição expandida e os dois ou três repetições encontradas em alelos considerados normais, Lalioti et al. (1997) identificou alelos com 12 a 17 repetições, o que eles denominados 'premutational', que foram transmitidos instável à prole. Esses alelos 'premutational' não estavam ligados a um fenótipo clínico de EPM1. Lalioti et al. (1997) afirmou que não há correlação entre o número de expansões repetidas e idade de início ou a gravidade tinha sido encontrado. Antonarakis (1997) confirmou que o ponto de mutação relacionada com a EPM1 apenas no gene cistatina B encontrada em homozigose foi a substituição de ácido amino G4R . Todas as outras mutações pontuais identificadas em pacientes EPM1 foram encontrados como heterozigotos compostos com o alelo expansão da repetição de 12 pb. O alelo expansão da repetição também foi homozigoto em alguns pacientes. Antonarakis (1997) não encontrou pacientes com mutações de ponto nulo (por exemplo, um disparate, frameshift, ou sítio de splicing) no estado homozigoto, todos os pacientes tiveram EPM1 atividade genética residual. Ele propôs que homozigose para alelos nulos era ou não viável ou apresentou um fenótipo diferente. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Genética de populações | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Koskiniemi et al. (1980) estimaram que mais de 100 casos em 70 sibships tinha sido identificado na Finlândia. Menos casos foram encontrados em todo o resto do mundo. A incidência na Finlândia é de cerca de 1 em 20.000. Moulard et al. (2002) afirmou que a doença Unverricht-Lundborg também é comum no Norte de África, mas menos comum na Europa ocidental. Eles realizaram um estudo de haplótipos de cromossomos doença Unverricht-Lundborg com uma expansão dodecamer repetição no gene CSTB ( 601145,0003 ), a causa mais freqüente da doença. Eles descobriram que 29 (61,7%) dos 47 pacientes da África do Norte compartilhou o mesmo haplótipo, estabelecendo, assim, um efeito fundador nesta população. Os haplótipos de 48 pacientes caucasianos da Europa ocidental foram heterogêneos. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| História | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Stevenson apontou, em uma discussão sobre os aspectos genéticos do estudo de Harriman e Millar (1955) , que o estudo de Lundborg é "de grande interesse histórico na genética humana. ' Dados de Lundborg foram usadas para testar a hipótese estatisticamente recessivo, a primeira destas análises, no homem. A análise estatística foi feita pela primeira vez por Weinberg (1912) e mais tarde por Bernstein (1929) . relatório do Lundborg foi um dos primeiros de herança recessiva. Ele publicou os nomes das pessoas afectadas. Quando Livro (1978) mais tarde tentou um follow-up, ele descobriu que o casamento de parentes haviam sido cuidadosamente evitada no grupo e não mais casos ocorreram. Livro (1978) sugeriram que este foi um dos primeiros e maiores ocorrências de grupo genético aconselhamento. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Modelo Animal | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Um distúrbio possivelmente homólogo em bovinos Poll Hereford foi mostrado por Gundlach et al. (1988) a ter um defeito nos receptores de glicina / estricnina. Os sintomas da doença sugere uma insuficiência de medula inibição interneurônio e são semelhantes aos do envenenamento por estricnina subconvulsiva. Blocos estricnina a acção sináptica do aminoácido glicina transmissor inibitório através da interacção com o receptor de glicina pós-sináptica. O mutante mouse 'espástica "pode ter um defeito similar. O gene para o 'espástica' mapas mutantes para rato cromossomo 3 ( Eicher e Lane, 1980 ). Grenningloh et al. (1990) indicou que é a forma de alfa-1 do receptor de glicina ( 138491 ), que é codificada por um autosome, enquanto que o receptor alfa-2 ( 305990 ) é ligada ao X. As características de EPM1 foram reproduzidos por ruptura direccionada do o gene B cistatina em ratinhos ( Pennacchio et al., 1998 ). Lieuallen et al. (2001) identificaram sete genes com consistentemente maiores níveis de transcrição em tecidos neurológicos de ratinhos knockout CSTB-deficientes: catepsina S ( 116845 ), C1q B de cadeia de complemento ( 120570 ), beta-2-microglobulina ( 109700 ), proteína ácida fibrilar glial ( 137780 ), apolipoproteína D ( 107740 ), fibronectina-1 ( 135.600 ), e metalotioneína II ( 156360 ). Estas proteínas são esperados para ser envolvido no aumento proteólise, a apoptose, e a activação glial. As alterações moleculares em ratinhos deficientes em CSTB eram consistentes com a patologia encontrada no modelo de ratinho. | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Veja também: | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Ford et al. (1951) ; Kraus-Ruppert et al. (1970) ; Lundborg (1912) ; Lundborg (1913) ; Morse (1949) ; Vogel et al. (1965) | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Referências | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
|
quinta-feira, 28 de novembro de 2013
Epilepsia mioclônica de Unverricht e Lundborg


terça-feira, 26 de novembro de 2013
Polirradiculoneuropatia Aguda Desmielinizante Inflamatória (AIDP)
A polirradiculoneuropatia aguda desmielinizante inflamatória (AIDP) é uma neuropatia inflamatória pertencente ao espectro clínico do síndrome de Guillain-Barré (GBS; ver este termo).
A incidência anual global do GBS está estimada entre 1/91.000 e 1/ 55.000. A AIDP representa cerca de 90% dos casos de GBS na Europa e na América do Norte e, assim, o termo GBS é muitas vezes sinónimo de AIDP nos países ocidentais.
A doença ocorre em doentes de todas as idades e os homens são afetados cerca de 1,5 vezes mais do que as mulheres. O curso clínico da AIDP é dividido em três fases. A primeira fase (que dura algumas semanas) é caracterizada por fraqueza muscular rapidamente progressiva (aparecendo geralmente primeiro nos pés e progredindo para cima). É simétrica e pode causar paralisia neuromuscular aguda. Também podem ocorrer perturbações sensoriais (formigueiro e dormência), dores intensas e cólicas. Os outros locais envolvidos podem incluir os músculos respiratórios (levando a insuficiência respiratória aguda, com 20-30% dos doentes necessitando de ventilação mecânica), os músculos da deglutição (levando aspiração com risco de vida) e os músculos dos olhos (levando a oftalmoplegia). Os reflexos tendinosos profundos podem ser diminuídos ou ausentes. Durante a segunda fase (duração variável), os sintomas tornam-se estáveis, mas podem ocorrer outras manifestações (arritmias cardíacas, hiper/hipotensão e alterações da motilidade gástrica). Durante a terceira fase (de recuperação), com duração de alguns meses ou mais, os sintomas regridem lentamente.
Muitos doentes têm achados residuais (fraqueza, distúrbios sensoriais, cansaço ou dor) por muitos meses ou mesmo anos. Na maioria dos casos, uma doença infecciosa precede o aparecimento de fraqueza muscular, com infecção por Campylobacter jejuni sendo o evento inicial mais frequente. Também têm sido implicados o citomegalovírus, vírus Epstein-Barr, Mycoplasma pneumoniae e Haemophilus influenza . A apresentação da AIDP também tem sido descrita após vacinação e após intervenção cirúrgica. Embora os mecanismos patológicos exatos permaneçam desconhecidos, a AIDP está associada à infiltração das bainhas de mielina por macrófagos ativados, levando a danos da mielina e desmielinização. É também provável que outros mecanismos imunológicos desempenhem um papel.
O diagnóstico é baseado no quadro clínico e pode ser difícil de estabelecer. Deve ser realizada punção lombar e exame do líquido cefalorraquidiano (LCR) e a eletromiografia pode ser útil para confirmar o diagnóstico e identificar o subtipo de GBS: AIDP, ou as formas axonais (AMAN, AMSAN) (ver estes termos).
O diagnóstico diferencial é amplo e inclui neuropatia induzida por fármacos, polineuropatia, doença grave, carcinomatose, distúrbios metabólicos, rabdomiólise aguda, e compressão ou inflamação da medula espinal ou das raizes nervosas. No diagnóstico diferencial também podem ser incluidos vasculite, porfiria, difteria, miastenia gravis, botulismo, polimiosite, dermatomiosite, encefalite do tronco cerebral, meningite, mielite transversa, poliomielite (ver estes termos), bem como a deficiência de vitamina B1.
É essencial o acompanhamento por uma equipa multidisciplinar, e a disponibilidade de instalações de cuidados intensivos.
O tratamento consiste na administração rápida de imunoglobulina intravenosa (IgIV) ou plasmaferese. A fisioterapia e a reabilitação são importantes.
Os doentes com GBS têm um prognóstico variável: estima-se que cerca de 50% dos doentes recuperam completamente ou têm apenas sequelas minor, 20% são incapazes de andar após os 6 meses e 3% morrem. Múltiplos fatores clínicos, eletrofisiológicos, serológicos e laboratoriais foram identificados como preditivos de um mau desfecho. A fadiga e a intolerância à resistência podem persistir por anos.
QUIMERISMO
O quimerismos em humanos acontece quando dois óvulos fecundados se fundem antes do quarto dia de gestação, misturando as informações genéticas sem que o indivíduo sofra grandes mutações. Se a fusão entre os óvulos ocorrer após o quarto dia, eles produzirão gêmeos xifópagos (siameses).
Dentro dos quatro dias de gestação, se os óvulos fecundados forem do mesmo sexo, o indivíduo nascerá perfeito. Se os óvulos forem de sexos diferentes, o indivíduo nascerá hermafrodita. Nos casos onde os óvulos eram do mesmo sexo, o indivíduo, que não apresentava nenhum tipo de deformidade, pôde viver sua vida inteira sem se dar conta de sua característica incomum, talvez por isso haja tão poucos casos registrados.
Os casos de quimerismos genético se tornaram mais evidentes após a utilização de testes de DNA. Indivíduos portadores de quimerismo, ao ter seu DNA comparado ao de filhos, pais e irmãos, mostraram resultados surpreendentes: Em um dos casos, uma mãe ao fazer um testes de paternidade em seus filhos para provar quem era o pai deles, resultou, em um primeiro momento, que a mesma não poderia ser a mãe dos filhos do suposto pai; sem entender o resultado, os médicos estenderam o exame para os pais e irmãos dessa mãe. De acordo com o segundo exame, os pais da mãe eram realmente os avós, mas o DNA correspondente a parte da mãe era igual a de seu irmão. Dada a impossibilidade de dois homens terem um filho, percebeu-se que havia algo incomum com a mãe. Após vários testes de DNA, foi comprovado que a mãe era uma quimera genética.
Uma pessoa normalmente carrega 50% da informação genética da mãe e 50% da informação genética do pai; indivíduos que possuem quimerismo carregam 100% da informação genética de ambos e com informações genéticas diferentes em seu próprio corpo. No caso acima, a mulher possuía 100% do DNA de seu pai nos cabelos e nada do de sua mãe. Já em um amostra de pele, foi encontrado 100% do DNA da mãe e nenhum traço do DNA do pai. Os filhos dela são normais e carregam 50% do DNA do pai biológico, ou seja, o quimerismo não é hereditário, é apenas um grande fruto do acaso que pode acontecer com qualquer pessoa. Você pode ser uma quimera, seus filhos poderão ser e talvez você nunca fique sabendo disso!
c) O microquimerismo genético: de maior abrangência, ocorre quando há intercâmbio de células por dois indivíduos; sejam comuns, em gestação normal, entre a mãe e o feto; na gestação de gêmeos dizigóticos; fertilizações in vitro; ou de forma induzida, no tratamento de certas leucemias em pacientes que sofreram transplante de medula óssea.
Dentro dos quatro dias de gestação, se os óvulos fecundados forem do mesmo sexo, o indivíduo nascerá perfeito. Se os óvulos forem de sexos diferentes, o indivíduo nascerá hermafrodita. Nos casos onde os óvulos eram do mesmo sexo, o indivíduo, que não apresentava nenhum tipo de deformidade, pôde viver sua vida inteira sem se dar conta de sua característica incomum, talvez por isso haja tão poucos casos registrados.
Os casos de quimerismos genético se tornaram mais evidentes após a utilização de testes de DNA. Indivíduos portadores de quimerismo, ao ter seu DNA comparado ao de filhos, pais e irmãos, mostraram resultados surpreendentes: Em um dos casos, uma mãe ao fazer um testes de paternidade em seus filhos para provar quem era o pai deles, resultou, em um primeiro momento, que a mesma não poderia ser a mãe dos filhos do suposto pai; sem entender o resultado, os médicos estenderam o exame para os pais e irmãos dessa mãe. De acordo com o segundo exame, os pais da mãe eram realmente os avós, mas o DNA correspondente a parte da mãe era igual a de seu irmão. Dada a impossibilidade de dois homens terem um filho, percebeu-se que havia algo incomum com a mãe. Após vários testes de DNA, foi comprovado que a mãe era uma quimera genética.
Uma pessoa normalmente carrega 50% da informação genética da mãe e 50% da informação genética do pai; indivíduos que possuem quimerismo carregam 100% da informação genética de ambos e com informações genéticas diferentes em seu próprio corpo. No caso acima, a mulher possuía 100% do DNA de seu pai nos cabelos e nada do de sua mãe. Já em um amostra de pele, foi encontrado 100% do DNA da mãe e nenhum traço do DNA do pai. Os filhos dela são normais e carregam 50% do DNA do pai biológico, ou seja, o quimerismo não é hereditário, é apenas um grande fruto do acaso que pode acontecer com qualquer pessoa. Você pode ser uma quimera, seus filhos poderão ser e talvez você nunca fique sabendo disso!
a) O quimerismo genético congênito: quando um indivíduo detém dois códigos genéticos distintos, em seu organismo, distribuídos aleatoriamente nos diversos órgãos e tecidos, provenientes da fusão de dois embriões diferentes;
b) O mosaicismo genético: quando ocorre anomalia no processo inicial da divisão celular, um único óvulo fecundado, depois de repetidas subdivisões gera uma seqüência genética distinta e a fundi no mesmo indivíduo;c) O microquimerismo genético: de maior abrangência, ocorre quando há intercâmbio de células por dois indivíduos; sejam comuns, em gestação normal, entre a mãe e o feto; na gestação de gêmeos dizigóticos; fertilizações in vitro; ou de forma induzida, no tratamento de certas leucemias em pacientes que sofreram transplante de medula óssea.
SEMINARIO TRANSTORNOS DE CONDUTA-SÍNDROMES DIVERSAS”

 SEMINARIO
“TRANSTORNOS DE CONDUTA-SÍNDROMES DIVERSAS”
Data 30 DE
NOVEMBRO DE 2013 DAS 9:00 AS 13:00
Viaduto
Jacareí, 100 Bela Vista - Sala Sergio Vieira de Melo
PALESTRANTES
CONVIDADO-Mediador-Psicóloga
Sheila Weber Coordenadora GEDR Rio Grande do Sul
Sheila Weber Coordenadora GEDR Rio Grande do Sul
Introdução a Esquizofrenia
Infantil
Professora
Edwiges Sant´Ana Elias
Pós graduada - trabalho de conclusão de curso em Educação Especial
–Ética (USP) Professora Coordenadora do Núcleo Pedagógico (PCNP) da Diretoria
de Ensino Sul 1
FERNANDA MACEDO
Pedagoga com habilitação em deficiência intelectual e professora de Sala
de apoio especializado
Priscilla
Amaral
Pedagoga com habilitação em
deficiência Intelectual Professora de Sala de Recursos para deficientes
intelectuais :Diretoria Sul 1
Cursos realizados:Processo
de Inclusão - Introdução ao autismo e psicose infantil
Autora do
livro Transtornos de conduta-Síndromes Diversas
http://www.afag.org.br/index.php/inscricoes


segunda-feira, 25 de novembro de 2013
domingo, 24 de novembro de 2013


sexta-feira, 22 de novembro de 2013
Criptococose, também conhecida como Torulose, Blastomicose Européia ou Doença de Busse-Buschke
É uma doença infecciosa causada por um fungo, espalhada por todo o mundo, acometendo mamíferos domésticos, como o gato e o cão, animais silvestres e o homem.
 Esta enfermidade é uma micose sistêmica, que pode ser de subaguda a crônica. O agente etiológico desta doença é o Cryptococcus neoformans, que está presente em frutas, mucosa oronasal de animais, pele de animais e seres humanos, e principalmente, no solo contaminado por excretas de aves, permanecendo viável por até dois anos.
Até os dias de hoje, são conhecidos cinco sorotipos deste fungo: A, B, C, D e AD. Esses são divididos em três variedades:
A patogenia causada por este fungo vai depender de fatores divididos em dois grupos: um que está relacionado com as características do estabelecimento da infecção e capacitação de sobrevivência no hospedeiro, e o segundo, está relacionado aos fatores de virulência, refletindo no grau de patogenicidade.
Este fungo possui tropismo pelo sistema nervoso central, manifestando-se, normalmente, como meningite criptococócica nos seres humanos, sendo que a principal responsável por esse fator e a queda da imunidade celular. Porém, outros tecidos podem ser afetados, sendo que a resposta tecidual varia muito. Nos indivíduos que se encontram imunossuprimidos, geralmente há o crescimento de massas de consistência gelatinosa do C. neoformans nos tecidos. Quando há uma grave imunossupressão, a infecção se espalha para a pele, órgãos parenquimatosos e ossos. Já nos indivíduos imunocompetentes ou com doença crônica, acontece uma reação granulomatosa.
Assim como os humanos, os animais mais afetados são os imunossuprimidos. Os fatores que estão associados à criptococose em animais são: debilidade, desnutrição, uso prolongado de corticóides e certas infecções virais.
Os sintomas característicos dessa enfermidade podem ser divididos em quatro principais síndromes, que podem estar associadas ou isoladas em um mesmo indivíduo:
O diagnóstico pode ser feito através de vários testes laboratoriais. No entanto, o mais utilizado é a pesquisa de antígeno polissacarídeo circulante no soro e líquor, identificado através da prova de látex. Em humanos, o diagnóstico auxiliar pode ser realizado através da prova intradérmica de leitura tardia, usando a criptococcina (antígeno peptídio-polissacarídeo). O diagnóstico definitivo é obtido com base na identificação do agente por citologia e cultura de fluídos corporais (exudato nasal, fluído cérebroespinhal), além de tecidos, pele, unhas e nódulos linfáticos.
No tratamento de humanos imunocompetentes e imunocomprometidos em infecções disseminadas, utiliza-se a anfotericina B, juntamente com a 5-flucitosna, ou então, fluconazol e itraconazol, como alternativa para o tratamento de infecções cutâneas. No tratamento de animais, recomenda-se a administração de antifúngicos sistêmicos, como a anfotericina B, fluocitosina, cetoconazol, itraconazol, fluoconazol, isoladamente ou em associação. Entretanto, a administração de anfotericina B, fluocitosinab e cetoconazol para o tratamento da síndrome neurológica não leva à resultados satisfatórios, pois não alcançam concentrações eficazes sem que haja efeitos colaterais.
A principal estratégia para o controle da criptococose é a implementação de ações de controle da população de pombos, que é a principal fonte de transmissão dessa doença.
A radiografia do tórax também pode ser útil para o diagnóstico da doença, uma vez que permite observar danos pulmonares, nódulos ou massa única que caracterizam a Criptococose.
O fluconazol é um antifúngico que também pode ser utilizado para o tratamento da criptococose.
http://periodicos.ufersa.edu.br/index.php/acta/article/viewDownloadInterstitial/699/310
http://adam.sertaoggi.com.br/encyclopedia/ency/article/001328.htm
http://www.mgar.com.br/zoonoses/aulas/aula_criptococose.htm
http://pt.wikipedia.org/wiki/Criptococose
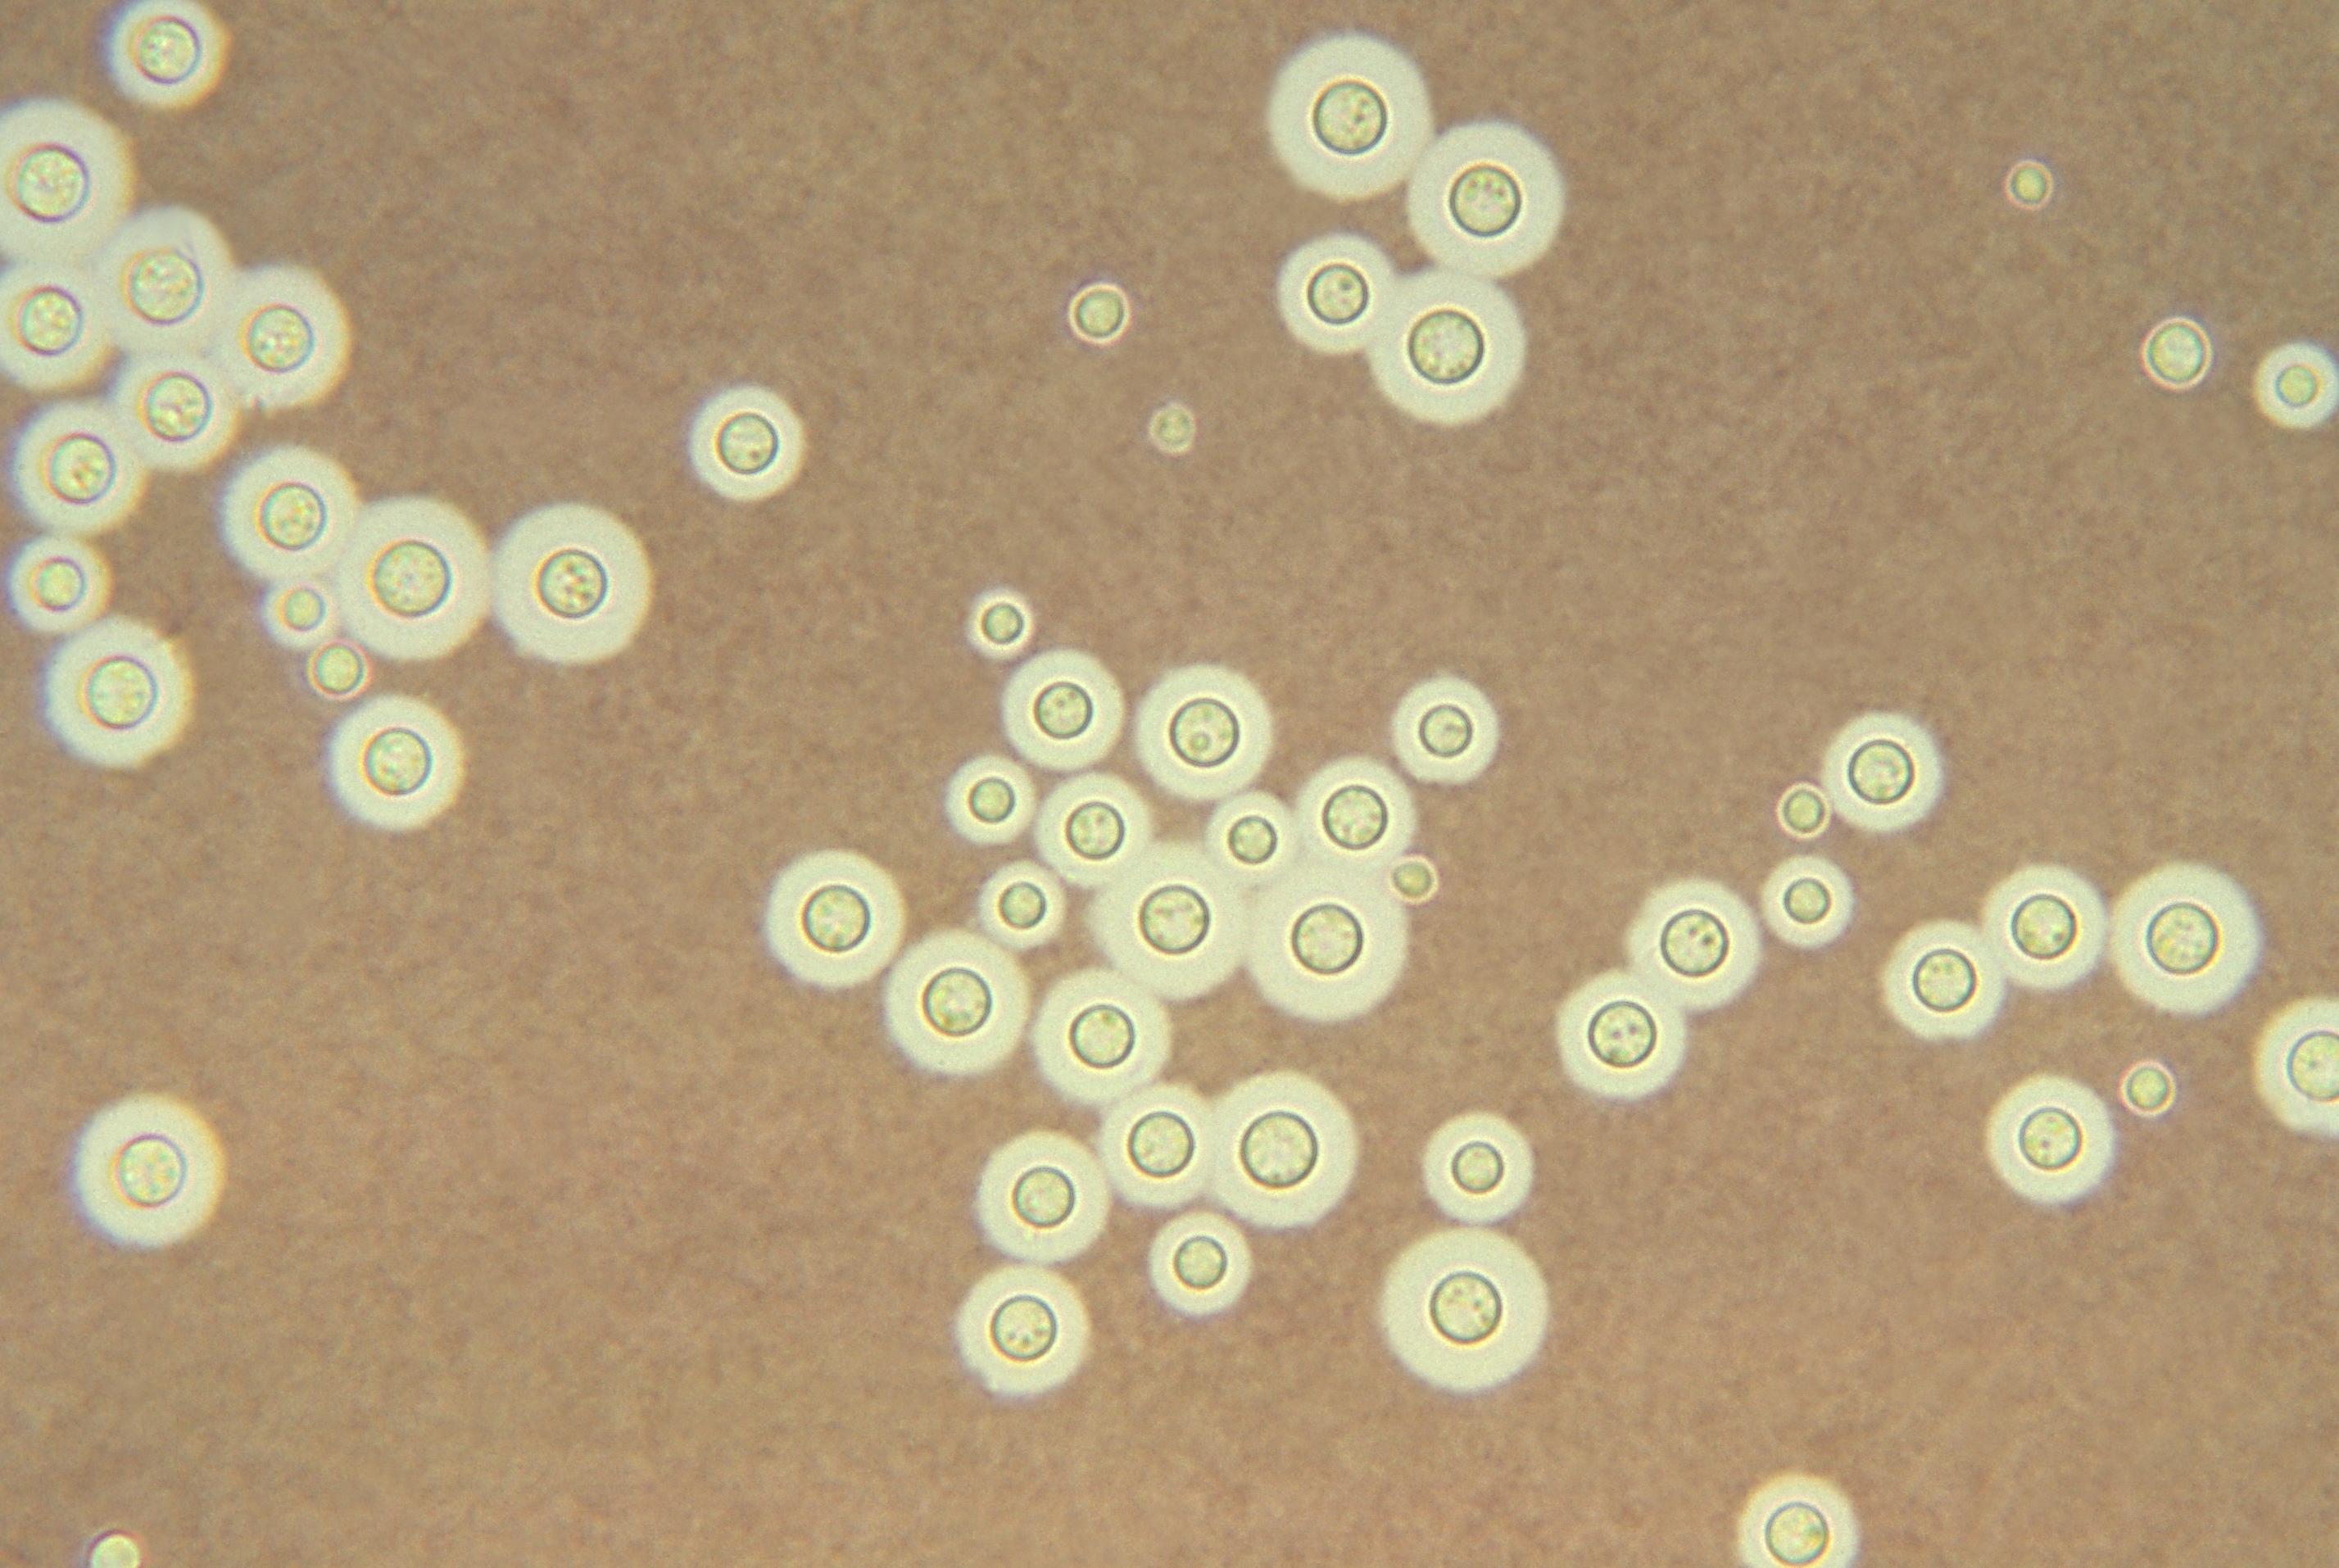
Cryptococcus neoformans
Até os dias de hoje, são conhecidos cinco sorotipos deste fungo: A, B, C, D e AD. Esses são divididos em três variedades:
- C. neoformans, variedade neoformans (sorotipos A, AD, D): está relacionada a fontes ambientais como solos contaminados com excretas de aves;
- C. neoformans, variedade grubii (sorotipo A);
- C. neoformans, variedade gatti (sorotipo B e C): há uma hipótese de que esta variedade teria alcançado diversas partes do mundo através da disseminação de sementes de Eucaliptus camaldulensis, provenientes da Austrália, devido à micélios dicarióticos contidos nele. Estruturas encontradas nas flores desta árvore funcionam como hospedeiros para o fungo e sua associação biotrófica. No entanto, tem sido observada a presença desse fungo em outras árvores; tem sido isolado também em: fezes de morcegos, em ocos de árvores, colméia de vespas.
Este fungo possui tropismo pelo sistema nervoso central, manifestando-se, normalmente, como meningite criptococócica nos seres humanos, sendo que a principal responsável por esse fator e a queda da imunidade celular. Porém, outros tecidos podem ser afetados, sendo que a resposta tecidual varia muito. Nos indivíduos que se encontram imunossuprimidos, geralmente há o crescimento de massas de consistência gelatinosa do C. neoformans nos tecidos. Quando há uma grave imunossupressão, a infecção se espalha para a pele, órgãos parenquimatosos e ossos. Já nos indivíduos imunocompetentes ou com doença crônica, acontece uma reação granulomatosa.
Assim como os humanos, os animais mais afetados são os imunossuprimidos. Os fatores que estão associados à criptococose em animais são: debilidade, desnutrição, uso prolongado de corticóides e certas infecções virais.
Os sintomas característicos dessa enfermidade podem ser divididos em quatro principais síndromes, que podem estar associadas ou isoladas em um mesmo indivíduo:
- Síndrome respiratória: estão presentes estertores respiratórios, corrimento nasal (mucopurulento, seroso ou sanguinolento), dispnéia inspiratória e espirros. Esta síndrome ocorre mais frequentemente em felinos domésticos, sendo observada nesses animais a formação de massas firmes ou pólipos no tecido subcutâneo, especialmente nada região nasal (“nariz de palhaço” ); os cães podem apresentar tosse.
- Síndrome neurológica: o sistema nervoso central e os olhos são os mais afetados. Esta síndrome manifesta-se nos cães sob a forma de meningoencefalite, sendo que os sintomas dependem do local da lesão. Geralmente, observa-se depressão, desorientação, vocalização, diminuição da consciência, ataxia, andar em círculos, espasmos, paresia, paraplegia, convulsões, anisocoria, dilatação da pupila, diminuição da visão, cegueira, surdez e perda de olfato.
- Síndrome ocular: os sinais clínicos mais observados são uveíte anterior, coriorrenite granulomatosa, hemorragia da retina, edema papilar, neurite óptica, midríase, fotofobia, blefarospasmo, opacidade da córnea, edema inflamatório da íris e/ou hifema e cegueira.
- Síndrome cutânea: ocorre especialmente nos felinos, sendo que as lesões de pele encontram-se, principalmente, na cabeça e pescoço desses animais. Essas lesões correspondem a ulcerações, que podem ser no focinho, na língua, no palato, na gengiva, nos lábios e nas patas.
O diagnóstico
No tratamento
A principal estratégia para o controle da criptococose é a implementação de ações de controle da população de pombos, que é a principal fonte de transmissão dessa doença.
Sintomas da Criptococose
Os principais sintomas da Criptococose são:- Corrimento nasal:
- Dispnéia;
- Espirros;
- Dor de cabeça;
- Náuseas;
- Vômitos;
- Sensibilidade a luz;
- Febre;
- Fraqueza;
- Nódulos pulmonares;
- Dor no peito;
- Rigidez na nuca;
- Suores noturnos;
- Confusão mental;
- Meningite.
Diagnóstico da Criptococose
O diagnóstico é feito através da observação clínica dos sintomas e de vários testes laboratoriais, o mais utilizado é o “Tinta-da-china” que torna possível detectar o agente transmissor da Criptococose, a análise de secreções corporais também permite detectar a presença do fungo no corpo do indivíduo.A radiografia do tórax também pode ser útil para o diagnóstico da doença, uma vez que permite observar danos pulmonares, nódulos ou massa única que caracterizam a Criptococose.
Tratamento da Criptococose
O tratamento da Criptococose é feito através da administração de 0.3 mg de Anfotericina B, durante 6 a 10 semanas.O fluconazol é um antifúngico que também pode ser utilizado para o tratamento da criptococose.
Prevenção da Criptococose
A prevenção da Criptococose pode ser feita evitando o contato direto com as fontes causadoras da doença, principalmente os pombos, alguns cuidados essenciais são:- Evitar alimentar os pombos;
- Se tiver necessidade de trabalhar com aves, utilizar máscaras e luvas;
- Utilizar água e cloro para lavar as fezes dos pombos presentes nos locais que se frequenta.
http://periodicos.ufersa.edu.br/index.php/acta/article/viewDownloadInterstitial/699/310
http://adam.sertaoggi.com.br/encyclopedia/ency/article/001328.htm
http://pt.wikipedia.org/wiki/Criptococose
quinta-feira, 21 de novembro de 2013


domingo, 17 de novembro de 2013
Holoprosencefalia (HPE)
Holoprosencefalia (HPE) é uma malformação complexa do cérebro resultante da clivagem incompleta do prosencéfalo, ocorrendo entre os dias 18 e 28 da gestação, e afectando tanto o cérebro anterior e do rosto, o que resulta em manifestações neurológicas e anomalias faciais de gravidade variável. prevalência estimada a ser 1/10, 000 ao vivo e ainda nascimentos e 1/250 conceptos. HPE tem distribuição mundial. três formas clássicas de HPE de gravidade crescente têm sido descritos com base em suas características anatômicas: lobares, semi-lobar e alobar HPE. Um subtipo mais suave conhecida como linha média interhemisférica variante (MIH) tem sido descrita. O fenótipo HPE também se estende a aprosencephaly / atelencephaly (o fim mais grave do espectro), Esquizencefalia e septopreoptic HPE (ver estes termos). As formas menos graves são chamados de microformas (ver este termo) e são caracterizadas por defeitos da linha média, sem o típico defeito do cérebro HPE. Há no entanto um espectro contínuo de separação anormal dos hemisférios, em vez de divisão claramente distinta para estas formas, com uma variabilidade inter-clínica e intrafamilial significativo. Na maioria dos casos, existe uma correlação entre a gravidade das anomalias faciais e o defeito do cérebro (excepto nos casos de mutação na ZIC2 gene). Em decrescente de gravidade, as principais características faciais são ciclopia, tromba, agenesia do pré-maxilar, mediana ou bilateral fissura lábio / palato, coloboma, displasia da retina, estenose coanal, estenose do seio piriforme, hipotelorismo, solitário maxilar mediana incisivo ou rosto, mesmo normal. As formas graves (especialmente na presença de uma anomalia cromossómica) são frequentemente fatal e mortalidade está relacionada com a gravidade da malformação cérebro e defeitos associados. Em crianças sobreviventes, é relatada uma ampla gama de manifestações associadas: atraso no desenvolvimento, hidrocefalia, deficiência motora, dificuldades de alimentação e disfunção oromotora, epilepsia, disfunção hipotalâmica. Doenças endócrinas, devido a defeitos hipofisários, como diabetes insípido central são freqüentes. A etiologia é muito heterogêneo: de anomalias cromossómicas (como a trissomia do cromossomo 13), síndromes conhecidas (como a síndrome de Smith-Lemli-Opitz, síndrome de carga) (ver estes termos) a fatores ambientais (diabetes maternal ou hypocholesterolemia durante a gestação). Em não-cromossômica HPE não-sindrômica, pelo menos 14 genes têm sido implicados: 4 principais genes ( SHH (7q36), ZIC2 (13q32), Six3 (2p21), TGIF (18p11)) e 10 genes menores e CDON (11q23-q24)). Análises moleculares dos quatro principais genes são realizados rotineiramente com uma taxa de 25%, a detecção de mutações. Array CGH (hibridação genômica comparativa) análise mostra 22% de micro-rearranjos na HPE. No entanto, a complexidade genética subjacente a HPE ainda está para ser esclarecido. casos mais graves são detectados por ultra-sonografia sistemática e ressonância magnética (MRI) durante a gravidez. Posteriormente, o diagnóstico é baseado em características clínicas. diagnóstico diferencial inclui anencefalia, hidrocefalia congênita grave, síndrome de Walker-Warburg (ver estes termos), grande cisto inter-hemisférica, otocephaly e outros defeitos da linha média. Devido à alta variabilidade diagnóstico clínico pré-natal baseia-se em ultra-som exames de ressonância magnética e, em vez de diagnóstico molecular, e pode ser útil em mães com diabetes e aqueles com história familiar de HPE. aconselhamento genético é particularmente complexa na HPE. tratamento é sintomático e de suporte, e exige uma abordagem multidisciplinar. prognóstico depende da gravidade e as complicações associadas.
http://blog.rarediseases.org/mothering-a-child-with-special-needs/
http://blog.rarediseases.org/mothering-a-child-with-special-needs/
Assinar:
Postagens (Atom)